
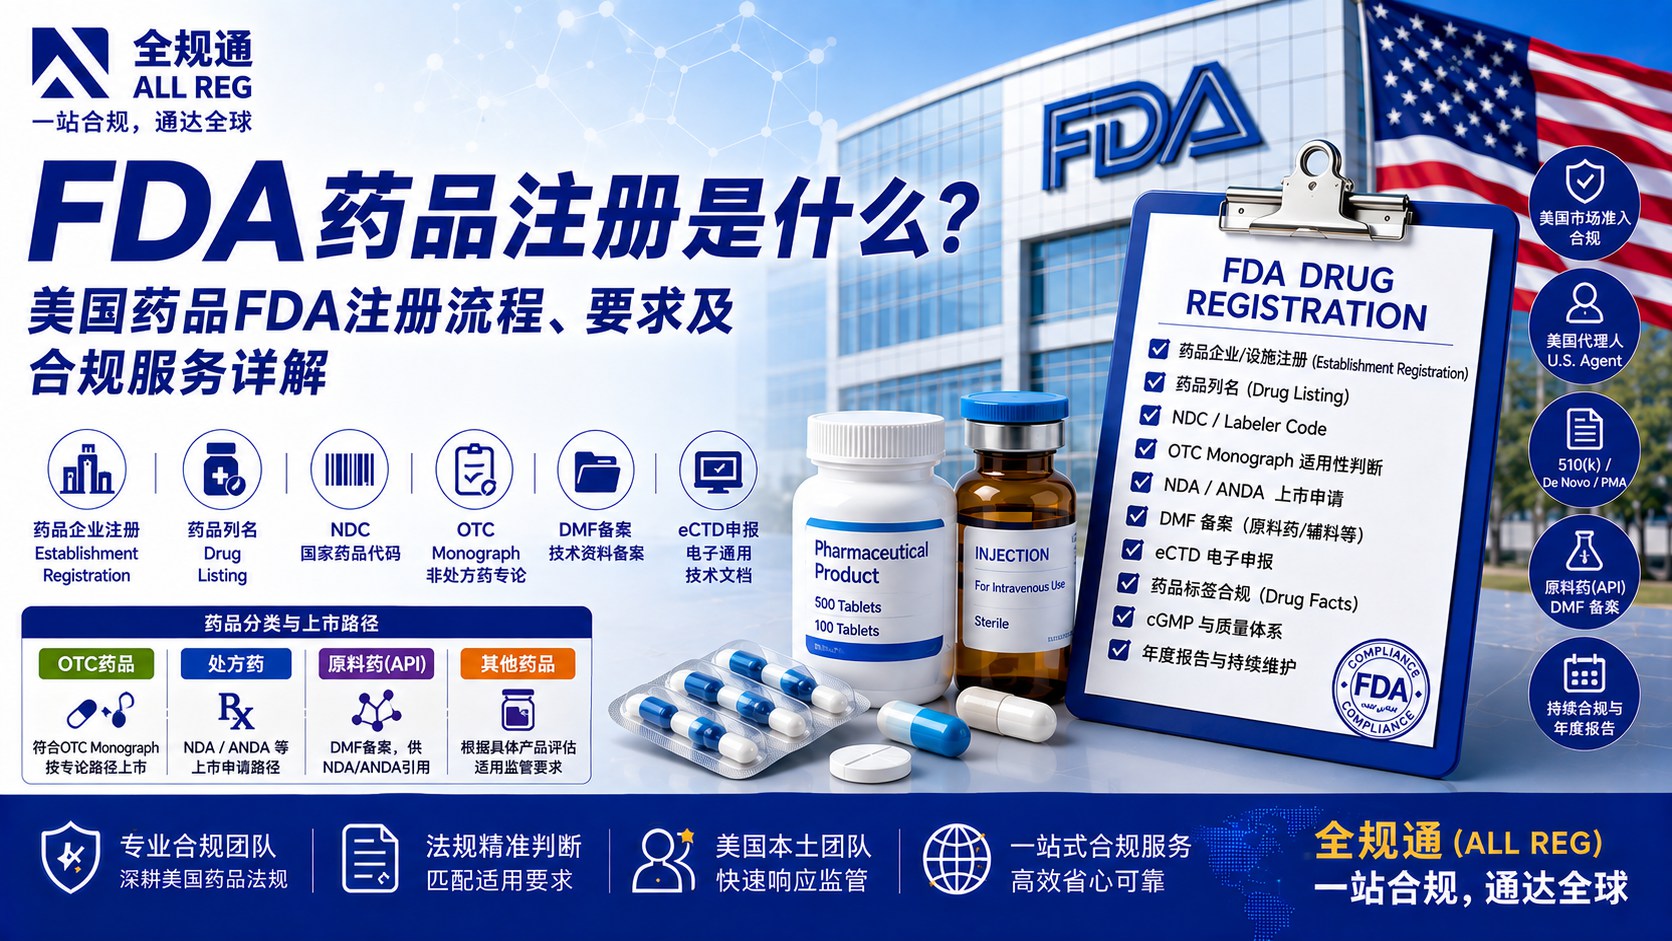
如果你的企业在中国生产药品、非处方药(OTC)、原料药(API)或其他受美国FDA监管的药品相关产品,准备通过进口商、经销商、制药企业或其他渠道进入美国市场,那么FDA药品注册通常是企业需要重点规划的一项美国药品合规工作。
很多中国药品企业第一次接触FDA时,经常会遇到这些问题:
药品出口美国是不是必须办理FDA注册?
FDA药品注册到底注册的是产品还是药厂?
FDA药品注册是不是FDA认证?
药厂完成FDA注册以后,产品是不是就可以直接在美国销售?
FDA药品注册和NDC是什么关系?
OTC药品是不是都可以直接按照OTC Monograph上市?
原料药出口美国需要办理什么FDA手续?
DMF备案是不是药品FDA注册?
中国药企为什么需要美国代理人?
FDA药品注册需要多少钱?
FDA药品注册完成以后是不是永久有效?
eCTD和FDA药品注册又是什么关系?
事实上,“FDA药品注册”并不是简单地申请一张FDA证书。
美国FDA对药品的监管涉及企业、生产设施、药品产品、上市路径、药品标签、生产质量体系以及上市后持续监管等多个环节。
对于中国企业来说,通常需要根据产品属于处方药、OTC药品、原料药或其他药品相关产品,进一步判断适用的FDA监管路径。
尤其需要注意:
FDA药品企业注册 ≠ FDA药品批准 ≠ NDC ≠ DMF备案。
不同概念解决的是不同问题。
本文就从中国药品企业出口美国最关心的角度,系统讲清楚FDA药品注册是什么、哪些企业需要办理、Drug Establishment Registration是什么、Drug Listing是什么、NDC是什么、OTC Monograph是什么、DMF是什么、eCTD是什么、美国代理人是什么、FDA药品注册需要什么资料、办理流程、费用以及注册完成以后还需要做什么。
一、什么是FDA药品注册?
通常企业所说的“FDA药品注册”,并不是一个单一的FDA官方项目名称,而是中国企业对美国药品监管相关注册、列名及上市合规工作的一个概括性称呼。
在美国FDA药品监管体系中,企业可能涉及:
- Drug Establishment Registration
- Drug Listing
- NDC相关信息
- NDA
- ANDA
- OTC Monograph相关要求
- DMF
- eCTD电子申报
- 药品标签合规
- cGMP相关要求
因此:
FDA药品注册不能简单理解为“注册一个FDA证书”。
对于药品生产企业来说,首先需要判断企业和产品分别涉及哪些FDA监管要求。
例如:
生产企业需要关注什么?
可能涉及Drug Establishment Registration。
具体药品需要关注什么?
可能涉及Drug Listing、NDC及相应上市路径。
OTC药品需要关注什么?
需要进一步判断是否符合适用的OTC Monograph条件,或者是否需要其他FDA批准路径。
原料药需要关注什么?
则可能涉及生产企业注册、药品相关信息以及DMF等要求。
因此:
FDA药品注册的第一步不是直接提交注册,而是先判断产品和企业适用哪条FDA合规路径。
二、中国药品企业出口美国,为什么需要FDA药品注册?
美国FDA对药品的监管并不是只关注药品本身。
从FDA监管角度来看,需要了解:
谁在生产?
在哪里生产?
生产什么药品?
药品采用什么上市路径?
药品的标签是什么?
企业是否符合适用的生产质量要求?
发生药品质量或安全问题时应该联系谁?
因此,中国企业如果准备将药品进入美国市场,就不能只关注“有没有一个FDA注册号”。
企业需要根据自身业务建立完整的FDA药品合规体系。
通常可以理解为:
企业/生产设施
↓
药品产品
↓
上市路径
↓
药品注册/列名
↓
NDC等产品识别信息
↓
标签及说明书
↓
生产质量体系
↓
上市后持续维护
需要特别强调:
完成FDA药品企业注册,并不意味着FDA已经批准某个药品上市。
同样:
获得NDC,也不等于FDA批准了药品。
因此,中国企业在规划美国市场时,不能简单地把“FDA注册”当成全部市场准入要求。
三、哪些药品企业需要办理FDA注册?
不能简单理解为:
“只要是药品企业,就只需要办理一个FDA注册。”
不同企业、不同产品以及不同上市路径,对FDA的要求可能存在明显区别。
中国企业尤其需要判断自己属于以下哪种情况。
1. 美国境外药品生产企业
例如:
- 中国药品生产企业
- 中国制药工厂
- OTC药品生产企业
- 处方药生产企业
- 原料药生产企业
- 其他受FDA监管的药品生产设施
如果相关药品用于美国市场,需要重点判断企业是否涉及FDA药品生产设施注册及其他适用要求。
2. OTC药品企业
例如:
- 感冒药
- 止痛药
- 外用药
- 消毒类药品
- 其他非处方药
需要根据具体产品判断是否适用于相应的OTC Monograph条件。
3. 处方药企业
处方药通常涉及更复杂的FDA上市路径。
例如:
- NDA
- ANDA
- 其他适用的批准路径
不能简单通过“FDA注册”直接获得美国销售资格。
4. 原料药企业
如果中国企业生产:
- API
- Active Pharmaceutical Ingredient
- 药用原料
- 部分药用辅料
则需要根据具体业务模式判断FDA注册、DMF以及其他适用要求。
5. DMF持有人
如果企业向美国药品申请人提供:
- 原料药
- 药用辅料
- 包装材料
- 其他涉及药品质量和生产的重要技术资料
也可能涉及DMF备案及后续维护。
因此:
判断FDA药品合规要求,不能只看企业是不是“药厂”,还要看具体产品、用途、上市路径以及企业在供应链中的角色。
四、FDA药品注册和FDA药品认证是一回事吗?
不是。
这是中国药品企业最容易产生误解的问题之一。
可以简单理解:
| 项目 | FDA药品企业注册 | FDA药品批准 |
|---|---|---|
| 核心对象 | 药品生产设施/企业 | 具体药品及其上市申请 |
| 核心作用 | 建立FDA监管体系中的企业/设施信息 | FDA对特定上市申请进行审评并作出批准决定 |
| 是否等于FDA认证 | 否 | 也不能简单称为“FDA认证” |
| 是否代表产品获批 | 否 | 根据具体批准路径确定 |
| 是否代表可以直接销售 | 不一定 | 仍需符合相应持续合规要求 |
因此:
FDA药品注册不是FDA药品认证。
中国企业在对外宣传时,也不建议简单使用:
“FDA认证药品”
这样的说法。
更准确的方式应该根据实际业务使用:
- FDA Drug Establishment Registration
- Drug Listing
- NDC
- NDA
- ANDA
- OTC Monograph
- DMF
等具体监管术语。
五、FDA药品注册主要包括什么?
中国企业通常所说的“FDA药品注册”,实际上可能涉及多个不同项目。
最常见的几个核心环节包括:
1. Drug Establishment Registration
即:
药品生产设施注册。
主要解决:
“谁在生产药品、在哪里生产?”
的问题。
2. Drug Listing
即:
药品列名。
主要解决:
“具体生产设施生产哪些药品?”
的问题。
Drug Listing与企业注册并不是同一个概念。
3. NDC
NDC即:
National Drug Code
美国国家药品代码体系。
对于适用的药品,需要进一步处理相应的NDC信息。
需要注意:
NDC不是FDA批准证书,也不是简单意义上的FDA注册证。
4. OTC Monograph
对于符合条件的非处方药,需要判断是否可以按照适用的OTC Monograph要求上市。
这涉及:
- Active Ingredient
- 使用条件
- 剂型
- 浓度
- 标签
- Drug Facts
- 适用的Monograph条件
等多个方面。
5. NDA / ANDA
对于需要FDA批准的药品,可能涉及:
NDA(New Drug Application)
或:
ANDA(Abbreviated New Drug Application)
等上市申请路径。
6. DMF
对于API、药用辅料、包装材料等特定技术资料,可以根据实际情况考虑:
Drug Master File(DMF)
备案。
DMF主要用于向FDA提交药品相关的技术和生产资料。
7. eCTD
如果项目涉及FDA电子申报,还可能需要进行:
eCTD文件制作及技术整理。
因此:
FDA药品注册并不是一个孤立的项目,而是一组相互关联的FDA药品合规工作。
六、什么是Drug Establishment Registration?
Drug Establishment Registration通常可以理解为:
药品生产设施注册。
它解决的核心问题是:
FDA需要知道哪些企业和生产设施正在生产、加工或涉及受FDA监管的药品。
企业注册时,需要根据FDA系统要求提交相关企业及生产设施信息。
通常包括:
企业信息
- 企业英文名称
- 企业地址
- 联系人
- 联系方式
- 企业相关信息
生产设施信息
- Facility Name
- Facility Address
- 生产设施联系方式
- 生产活动
- 相关产品信息
药品信息
根据企业具体情况,还需要进一步处理相应的药品列名信息。
因此:
Drug Establishment Registration解决的是“企业/设施是谁”的问题,而不是直接解决“某个药品是否获批上市”的问题。
对于中国药企而言,这也是进入美国FDA药品监管体系的重要基础环节之一。
七、什么是Drug Listing?和FDA药品注册有什么关系?
Drug Listing是很多中国企业容易忽视的一个环节。
可以简单理解:
Drug Establishment Registration
重点是:
注册生产设施。
而:
Drug Listing
重点是:
列明具体药品。
也就是说:
企业注册
↓
药品列名
两者属于不同层面的FDA监管信息。
例如,一家中国药品生产企业可能已经完成相关生产设施注册,但如果具体药品还没有按照适用要求完成相应的列名或其他上市合规工作,并不能因此认为所有药品都已经完成FDA上市合规。
因此:
“工厂注册了”不等于“所有产品都完成FDA合规”。
企业需要结合具体药品逐项判断。
八、什么是NDC?NDC和FDA药品注册有什么关系?
NDC是:
National Drug Code
即:
美国国家药品代码。
很多中国药企第一次做美国市场时,会把NDC理解为:
“FDA药品注册号。”
实际上两者并不是同一个概念。
NDC用于识别美国市场中的特定药品及其相关信息。
通常涉及不同层级的编码信息,例如:
- Labeler Code
- Product Code
- Package Code
因此:
NDC是药品识别编码体系,而不是FDA批准证书。
企业在办理NDC相关业务时,需要根据具体产品和企业情况确认:
- Labeler Code
- Product Code
- Package Code
- 药品名称
- 活性成分
- 剂型
- 浓度
- 包装规格
- 标签信息
等相关内容。
这也是为什么:
FDA药品企业注册、Drug Listing和NDC注册通常需要结合起来规划。
九、中国药企为什么需要美国代理人?
如果药品生产企业位于美国境外,例如:
- 中国
- 日本
- 韩国
- 印度
- 越南
- 泰国
- 欧洲国家
等地区,在涉及FDA相关监管事项时,企业可能需要按照具体法规要求指定符合条件的美国境内联系人或美国代理人。
对于外国企业来说,美国代理人的核心价值并不是:
“提供一个美国地址。”
而是:
协助建立境外企业与FDA之间的沟通渠道。
例如:
FDA监管沟通
如果FDA需要联系外国企业,可以通过相关联系人进行沟通。
FDA文件传递
如果企业收到FDA相关通知、资料要求或监管信息,需要及时处理。
企业信息维护
当企业发生:
- 名称变化
- 地址变化
- 联系人变化
- 美国代理人变化
等情况时,也需要根据适用要求进行维护。
因此:
美国代理人不是简单的“挂名服务”,而是外国企业FDA合规体系中的重要沟通角色。
需要特别注意,不同FDA监管项目对美国代理人/美国联系人以及其职责要求并不完全相同,因此应根据具体项目确认。
十、FDA药品注册需要准备哪些资料?
不同药品类型和FDA项目所需要的资料差异较大。
不能简单理解为:
“准备营业执照就可以注册。”
通常需要根据项目准备以下信息。
企业资料
- 公司中文名称
- 公司英文名称
- 公司注册地址
- 工厂英文名称
- 工厂地址
- 联系人
- 电话
- 邮箱
药品生产设施资料
- Facility Name
- Facility Address
- 生产活动
- 生产产品
- 相关设施信息
药品资料
根据具体项目可能需要:
- 药品名称
- Active Ingredient
- 剂型
- 浓度
- 规格
- 包装信息
- 产品用途
- 标签
- Drug Facts
- 产品代码等
NDC相关资料
如果涉及NDC服务,通常还需要进一步整理:
- Labeler信息
- Product信息
- Package信息
- 药品名称
- 活性成分
- 剂型
- 包装规格
OTC项目资料
如果属于OTC药品,还需要重点核对:
- Active Ingredient
- Monograph适用性
- 使用条件
- 剂型
- 浓度
- Drug Facts Label
- 警示语
- 使用说明
DMF资料
如果涉及DMF备案,则可能需要准备:
- API/材料基本信息
- 生产工艺
- 原材料信息
- 质量标准
- 分析方法
- 检测资料
- 稳定性资料
- 包装信息
- 生产场地信息
- 质量体系相关资料
具体资料需要根据DMF类型及实际申报内容确定。
eCTD资料
如果项目需要制作eCTD,则还需要根据申报类型整理:
- Module 1
- Module 2
- Module 3
- Module 4
- Module 5
等适用模块和文件。
因此:
FDA药品注册真正困难的地方,通常不是填写一个在线表格,而是前期判断、资料准备以及不同FDA项目之间的衔接。
十一、FDA药品注册流程是什么?
对于中国药品企业,可以将FDA药品合规大致理解为以下流程:
第一步:确认产品类型
首先确认:
是什么药?
是OTC还是处方药?
是成品药还是API?
是否属于美国FDA监管范围?
第二步:确认上市路径
根据产品情况判断:
- OTC Monograph
- NDA
- ANDA
- 其他适用路径
不能在没有产品分类的情况下直接判断“做FDA注册”。
第三步:确认企业和生产设施信息
整理:
- 企业信息
- 工厂信息
- 生产活动
- 联系人
- 美国境内相关联系人/代理人信息
第四步:确定Drug Establishment Registration要求
根据企业和产品实际情况,确认是否需要进行相关药品生产设施注册。
第五步:确定Drug Listing及NDC要求
针对具体药品进一步确认:
- Drug Listing
- NDC
- Labeler Code
- Product Code
- Package Code
等要求。
第六步:审核药品标签
尤其是OTC药品,需要重点关注:
- Drug Facts
- Active Ingredient
- Purpose
- Uses
- Warnings
- Directions
- Other Information
等内容。
第七步:确认生产质量要求
药品进入美国市场还需要关注适用的:
cGMP
及其他质量体系要求。
因此:
FDA注册并不能替代药品生产质量合规。
第八步:准备FDA申报资料
如果项目涉及:
- NDA
- ANDA
- DMF
- OTC相关申报
则需要根据具体项目准备相应技术资料。
第九步:进行eCTD文件制作
如果项目需要电子申报,则根据FDA要求进行:
- CTD结构整理
- 文件编排
- 文件命名
- Bookmark
- Hyperlink
- XML
- Backbone
- Sequence
等技术处理。
第十步:电子提交及FDA后续沟通
完成技术验证后,根据项目要求进行FDA电子提交,并处理后续:
- FDA审评意见
- 补充资料
- Amendment
- Annual Report
- 后续维护
等工作。
因此:
FDA药品注册真正应该做的是“先判断路径,再准备资料,再完成申报”,而不是简单购买一个所谓的FDA证书。
十二、FDA药品注册需要多少钱?
这是中国药品企业咨询最多的问题之一。
首先需要明确:
FDA并不存在一个适用于所有药品企业、所有产品的统一“FDA药品注册价格”。
不同项目的FDA官方费用、申请类型以及第三方服务费用可能完全不同。
例如:
1. 药品生产设施注册
根据具体注册事项判断相关官方费用及服务成本。
2. NDC相关服务
如果涉及:
- Labeler Code
- Product Code
- Package Code
- Drug Listing
则需要根据实际项目计算。
3. OTC Monograph
如果属于OTC药品,还需要根据具体产品和适用法规判断相关FDA要求及费用。
4. NDA / ANDA
如果需要正式提交NDA、ANDA等上市申请,则可能涉及FDA相应的用户收费以及技术申报成本。
5. DMF
DMF项目主要成本通常来自:
- 技术资料整理
- 法规分析
- eCTD制作
- 文件验证
- FDA提交
- 后续维护
6. eCTD文件制作
如果企业已经具备完整技术资料,但缺少专业的eCTD制作能力,则可能需要单独委托:
FDA eCTD文件制作服务。
因此:
“FDA药品注册多少钱?”必须先明确你办理的是哪一个FDA项目。
企业至少应该先确定:
产品类型 + 上市路径 + FDA项目 + 资料情况
之后才能准确报价。
十三、FDA药品注册需要多久?
FDA药品项目的办理周期与具体项目类型密切相关。
例如:
企业注册类项目
主要取决于:
- 企业资料完整程度
- FDA系统信息
- 美国境内联系人/代理人
- 产品信息
等因素。
而:
NDC相关项目
则需要进一步准备产品及包装信息。
对于:
OTC Monograph项目
则需要先确认产品是否符合适用的Monograph条件,并完成标签及相关合规判断。
对于:
DMF / NDA / ANDA / eCTD项目
周期则会明显不同,因为涉及大量技术资料和电子申报文件。
因此:
FDA药品注册不能用一个固定天数概括。
如果企业已经有完整英文资料,且只是进行企业注册及相关信息整理,周期通常与技术申报项目完全不同。
如果涉及DMF、NDA、ANDA等复杂项目,则需要根据资料量和申报复杂程度单独制定项目计划。
因此建议:
不要等到产品准备出货以后,才开始规划FDA药品合规。
十四、OTC药品、处方药和原料药的FDA要求一样吗?
不一样。
这是中国药品企业特别容易混淆的问题。
1. OTC药品
OTC即:
Over-the-Counter Drug
非处方药。
对于部分OTC药品,可以根据具体产品判断是否适用于FDA相应的OTC Monograph要求。
重点通常包括:
- Active Ingredient
- 产品用途
- 剂型
- 浓度
- 使用条件
- Drug Facts
- 警示语
- Directions
- 标签要求
等。
因此:
OTC药品不是简单地“注册一个FDA账号”就可以销售。
2. 处方药
处方药可能涉及:
- NDA
- ANDA
- 其他适用的FDA批准路径
其技术资料、临床/非临床资料、质量资料以及审评要求通常更加复杂。
因此不能按照普通“FDA注册”项目处理。
3. 原料药/API
API与成品药的FDA监管逻辑也不同。
企业可能涉及:
- 生产设施注册
- DMF
- cGMP
- 供应链管理
- 药品申请人引用DMF
等问题。
尤其需要注意:
DMF备案并不等于成品药获得FDA批准。
DMF更多是向FDA提供药品相关技术资料,供相关药品申请或监管审评使用。
因此:
OTC、处方药、API的FDA合规路径不能混为一谈。
真正正确的做法应该是:
先产品分类,再确定FDA监管路径。
十五、什么是DMF?DMF是不是FDA药品注册?
不是。
DMF即:
Drug Master File
中文通常称为:
药物主文件 / 药品主文件。
DMF主要用于向FDA提交与药品相关的技术、生产和质量资料。
常见应用场景包括:
- API
- 药用辅料
- 包装材料
- 某些其他药品相关技术资料
DMF可以帮助企业向FDA提供:
- 生产工艺
- 原材料
- 质量标准
- 分析方法
- 检测资料
- 包装信息
- 生产场地信息
等技术资料。
例如,一家中国API企业可能建立自己的DMF,用于支持美国市场上的相关药品申请。
但是:
DMF备案 ≠ 成品药FDA批准。
同时:
DMF也不等于Drug Establishment Registration。
三者解决的问题不同:
| 项目 | 主要解决的问题 |
|---|---|
| Drug Establishment Registration | 企业/生产设施是谁 |
| Drug Listing / NDC | 具体药品是什么 |
| DMF | 向FDA提交药品相关技术资料 |
因此,如果企业准备做DMF,应该把它作为一个独立的FDA技术申报项目进行规划。
十六、什么是FDA eCTD?和FDA药品注册有什么关系?
eCTD是:
electronic Common Technical Document
即:
电子通用技术文档。
需要特别注意:
eCTD不是一种FDA注册类型。
它更准确地说,是一种用于药品监管申报资料组织和电子提交的技术标准/格式体系。
如果项目涉及:
- NDA
- ANDA
- DMF
- 其他FDA药品电子申报
则可能需要按照相应要求制作eCTD文件。
eCTD制作通常涉及:
文件结构
按照CTD模块组织申报资料。
文件命名
按照FDA电子提交要求进行规范。
PDF技术处理
包括:
- Bookmark
- Hyperlink
- 页面方向
- 文件属性
- PDF质量
等。
XML / Backbone
根据eCTD要求建立相应电子结构。
Sequence
根据首次提交、补充提交、修订、年度报告等不同情况进行Sequence管理。
生命周期管理
后续提交可能涉及:
- New
- Replace
- Append
- Delete
等生命周期操作。
因此:
eCTD真正的技术价值,不是“把PDF上传给FDA”,而是把企业的药品申报资料按照FDA要求组织成可审评、可追踪、可维护的电子申报序列。
这也是为什么:
eCTD文件制作应该与普通FDA注册服务区分开来。
十七、FDA药品注册常见问题
FDA药品注册是不是FDA认证?
不是。
FDA药品企业注册、Drug Listing、NDC、DMF以及药品批准属于不同概念,不能统一称为“FDA认证”。
中国药厂出口美国需要办理FDA注册吗?
需要根据企业、生产设施、具体药品及美国市场上市路径判断适用的FDA要求。
不能仅凭“药厂”两个字判断全部要求。
FDA药品企业注册后,产品就可以直接销售吗?
不能这样理解。
药品还需要符合相应的美国上市路径、标签、生产质量以及其他适用法规要求。
FDA注册和NDC是一回事吗?
不是。
FDA注册是一个比较宽泛的概念,而NDC属于美国药品识别编码体系。
NDC是不是FDA批准证书?
不是。
NDC主要用于药品识别,不能简单理解为FDA批准。
OTC药品是不是都可以按照OTC Monograph上市?
不是。
需要根据具体产品的活性成分、剂型、浓度、用途、标签以及其他条件判断是否符合适用的OTC Monograph要求。
DMF是不是药品FDA注册?
不是。
DMF主要用于向FDA提交药品相关技术资料。
DMF备案以后,成品药就可以销售了吗?
不能这样理解。
DMF主要用于提供技术资料,具体成品药仍然需要符合其适用的美国上市路径。
eCTD是不是FDA注册?
不是。
eCTD是药品监管申报资料的电子组织和提交技术体系。
中国企业为什么需要美国代理人?
外国企业在涉及特定FDA监管项目时,需要按照相应法规要求设置符合条件的美国境内联系人或代理人。
具体要求应根据FDA项目确定。
FDA药品注册是不是永久有效?
不能简单理解为永久有效。
不同FDA注册、列名及申报事项具有不同的维护、更新和报告要求。
企业完成首次注册或申报以后,仍然需要关注后续:
- 信息更新
- 药品列名维护
- NDC信息
- 年度报告
- DMF维护
- Amendment
- FDA监管通知
等事项。
FDA药品注册需要多少钱?
没有统一价格。
需要根据:
产品类型 + FDA项目 + 上市路径 + 技术资料复杂程度
进行判断。
FDA药品注册需要多长时间?
不同项目差异很大。
企业注册、NDC、OTC、DMF、eCTD、NDA、ANDA的工作量完全不同,因此不能用一个固定时间概括。
十八、全规通提供哪些FDA药品注册服务?
全规通(ALL REG)定位于美国FDA产品合规专业服务平台,针对中国药品企业进入美国市场过程中涉及的不同FDA监管项目,提供从企业注册、药品列名、NDC,到OTC、DMF及eCTD技术文件制作的一站式合规服务。
根据企业和产品类型,可以提供:
FDA NDC注册服务
针对需要进入美国市场并开展NDC相关工作的药品企业,全规通提供FDA NDC注册及NDC编码相关服务,协助企业完成Labeler Code申请、Product Code及Package Code规划,并结合Drug Listing要求整理药品信息。
FDA药品企业注册
针对中国药品生产企业及相关境外生产设施,协助判断FDA药品生产设施注册要求,并完成相关注册信息整理与提交。
FDA Drug Listing
针对具体药品,协助企业梳理药品信息,并根据适用要求完成Drug Listing相关工作。
NDC注册服务
针对需要进行NDC相关工作的药品企业,提供:
- Labeler Code
- Product Code
- Package Code
- 药品信息整理
- Drug Listing
- NDC相关维护
等服务。
OTC Monograph药品合规
针对非处方药企业提供:
- 产品分类
- OTC Monograph适用性判断
- Active Ingredient审核
- 剂型/浓度审核
- Drug Facts Label审核
- NDC相关服务
- FDA药品注册
- 后续合规支持
等服务。
FDA DMF备案
针对API、药用辅料、包装材料等相关企业,提供:
- DMF类型判断
- DMF资料整理
- CTD结构整理
- 技术资料审核
- FDA DMF申报
- eCTD文件制作
- Amendment
- Annual Report
- DMF后续维护
等服务。
FDA eCTD文件制作
针对需要向FDA提交药品技术资料的企业,提供专业的eCTD文件制作服务,包括:
- CTD结构整理
- Module文件整理
- PDF技术处理
- Bookmark
- Hyperlink
- 文件命名
- XML / Backbone
- Sequence
- Lifecycle Management
- eCTD技术验证
等。
需要特别说明:
eCTD文件制作与FDA电子提交不是同一个概念。
FDA电子提交本质上是申报资料递交渠道,而eCTD文件制作才是药品技术申报中的重要文件工程工作。
FDA药品标签审核
针对药品标签及说明书,协助企业评估:
- Drug Facts
- Active Ingredient
- Purpose
- Uses
- Warnings
- Directions
- Other Information
- 产品名称
- 剂型
- 浓度
- 包装信息
等美国药品标签要求。
FDA美国代理人
针对符合相关FDA项目要求的美国境外企业,提供美国境内相关联系人/代理服务,协助企业建立与FDA之间的沟通渠道。
因此,全规通可以根据企业实际情况,将:
FDA药品注册
NDC
OTC Monograph
DMF
eCTD
等项目进行组合规划,而不是让企业自己判断应该“买哪一个FDA证书”。
十九、药品出口美国,到底应该先做什么?
如果你是一家中国药品企业,准备第一次进入美国市场,不建议一上来就问:
“FDA药品注册多少钱?”
更合理的流程应该是:
第一步:确定产品
↓
第二步:判断药品类型
↓
第三步:判断是OTC、处方药还是API等产品
↓
第四步:确定美国上市路径
↓
第五步:判断是否涉及Drug Establishment Registration
↓
第六步:判断是否涉及Drug Listing / NDC
↓
第七步:判断是否涉及OTC Monograph
↓
第八步:判断是否涉及DMF
↓
第九步:审核药品标签及技术资料
↓
第十步:确认是否需要eCTD文件制作
↓
第十一步:完成相应FDA申报
↓
第十二步:建立后续FDA维护机制
也就是说:
药品进入美国市场,真正重要的不是“办一个FDA注册”,而是先确定正确的FDA合规路径。
例如:
一家中国OTC药品企业,可能需要重点关注:
OTC Monograph + Drug Listing + NDC + Drug Facts + FDA注册 + cGMP
而一家API企业,重点可能是:
生产设施相关要求 + DMF + cGMP + FDA申报资料
如果企业准备提交NDA、ANDA等复杂药品申请,则需要进一步建立完整的:
CTD/eCTD + 技术资料 + FDA申报
体系。
因此:
不同药品,不能用同一套FDA注册方案。
二十、总结:FDA药品注册不是一张“FDA证书”,而是一套美国药品合规体系
对于中国药品企业来说,真正需要理解的是:
FDA药品注册 ≠ FDA药品认证
FDA药品注册 ≠ FDA药品批准
FDA药品注册 ≠ NDC
FDA药品注册 ≠ DMF
eCTD ≠ FDA药品注册
药品进入美国市场,需要根据产品类型和上市路径建立相应的合规体系。
通常可以理解为:
企业/生产设施
↓
Drug Establishment Registration
↓
Drug Listing
↓
NDC
↓
OTC / NDA / ANDA等上市路径
↓
药品标签
↓
cGMP
↓
DMF / 技术申报
↓
eCTD
↓
FDA后续维护
这样一套完整的FDA药品合规链条。
尤其对于中国企业来说,最容易出现的问题并不是“不会注册”,而是:
一开始就选错了FDA项目。
例如把:
NDC当成FDA批准
把:
DMF当成成品药注册
把:
Drug Establishment Registration当成产品获批
把:
eCTD当成FDA注册
这些概念混在一起,最终都会导致企业在美国市场合规规划上出现问题。
因此,对于准备长期经营美国市场的中国药品企业来说,真正重要的并不是:
“有没有一个FDA证书?”
而是:
“我的企业、生产设施、药品、上市路径、标签、技术资料以及后续维护,是不是符合美国FDA要求?”
全规通(ALL REG)——一站合规,全球通达。
如果您的药品、OTC药品、原料药或其他药品相关产品准备进入美国市场,可以先提交:
产品名称、产品类型、主要成分、剂型/规格、生产企业信息及计划销售方式
由专业顾问帮助判断:
是否涉及FDA药品生产设施注册、Drug Listing、NDC、OTC Monograph、DMF、eCTD,以及其他美国药品合规要求。
发表回复