
越来越多的中国医疗器械企业开始进入美国市场。
但在准备出口美国时,很多企业都会遇到类似的问题:
“我们的产品需要FDA注册吗?”
“FDA医疗器械注册和510(k)有什么区别?”
“一类医疗器械也需要FDA注册吗?”
“我们已经有CE认证了,还需要做FDA吗?”
“中国企业没有美国公司,怎么完成FDA注册?”
“FDA医疗器械注册需要多少钱?多久可以完成?”
这些问题的核心,其实都涉及一个概念:美国FDA医疗器械市场准入与注册合规。
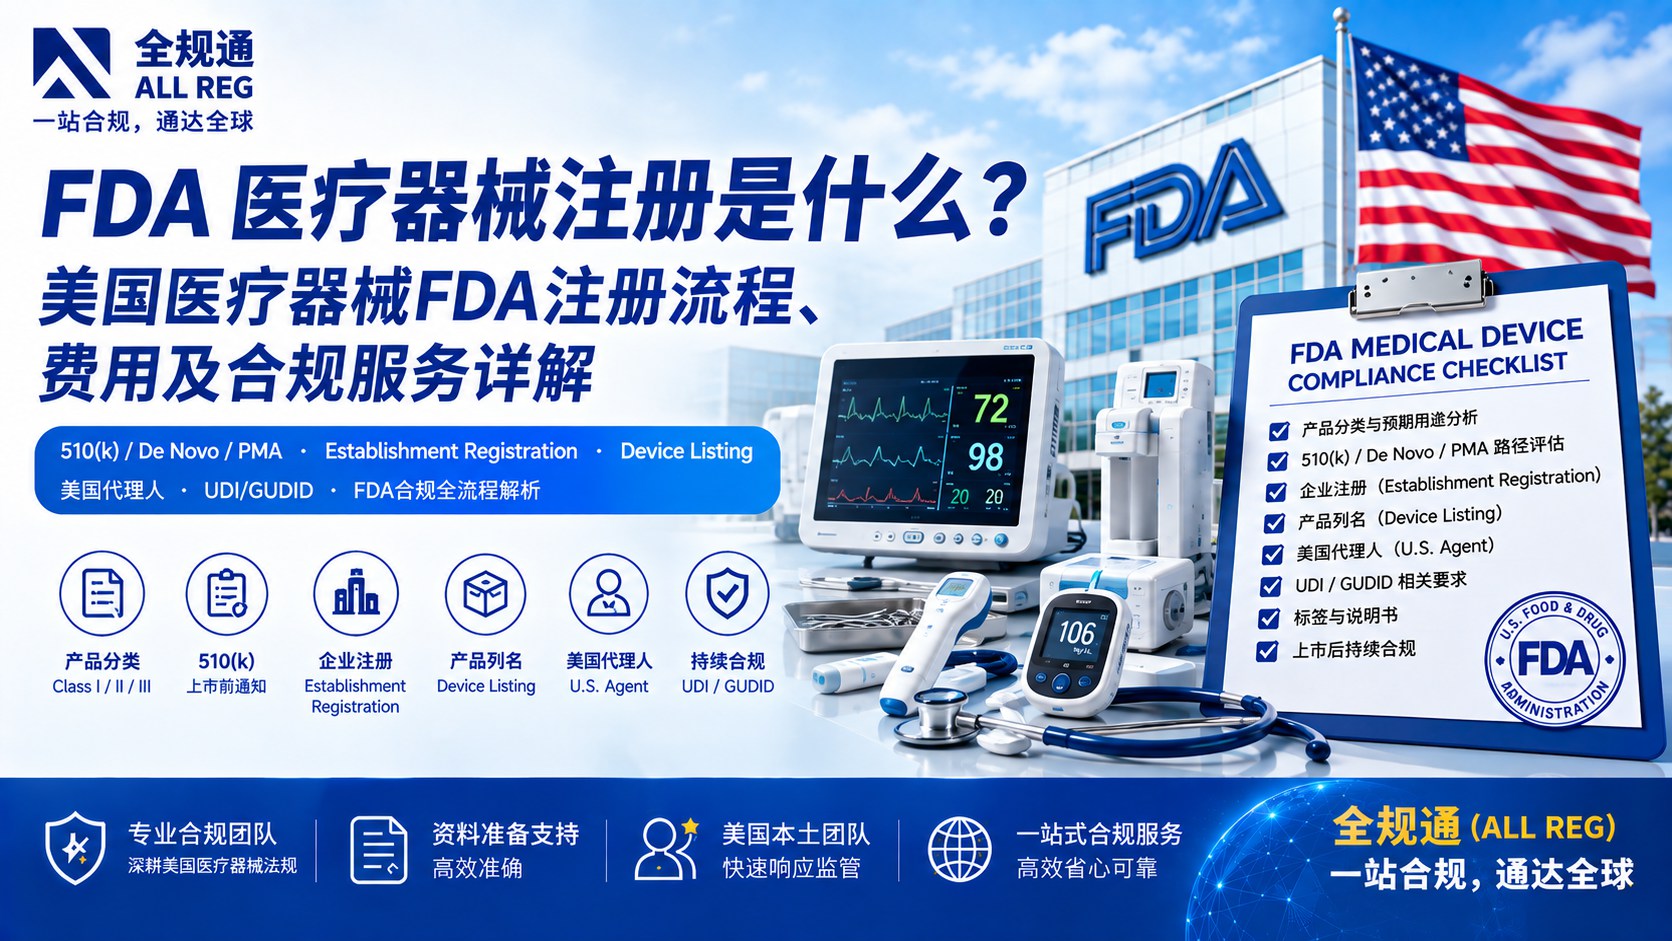
需要特别注意的是,FDA医疗器械注册并不是简单地“申请一个FDA证书”。根据美国FDA现行监管体系,医疗器械企业进入美国市场可能涉及Establishment Registration(企业注册)、Device Listing(产品列名)、510(k)、De Novo、PMA以及U.S. Agent(美国代理人)等不同监管要求,具体适用哪一种路径,需要根据企业角色、产品分类、产品用途及FDA监管要求进行判断。
本文将系统介绍美国FDA医疗器械注册的基本概念、适用企业、注册流程、510(k)关系、注册费用、所需资料以及全规通提供的FDA医疗器械合规服务,帮助中国医疗器械企业了解进入美国市场需要完成哪些FDA合规工作。
一、什么是FDA医疗器械注册?
FDA医疗器械注册通常是指医疗器械企业根据美国FDA的监管要求,对涉及美国市场的医疗器械企业及产品完成相应的Establishment Registration和Device Listing,并根据产品的风险等级和监管路径,完成适用的上市前申报或授权程序。
FDA规定,参与生产和分销拟在美国商业销售的医疗器械的相关企业,需要按照适用要求向FDA进行年度注册;大多数需要注册的企业同时还需要对其医疗器械进行Device Listing。
因此,企业在理解“FDA医疗器械注册”时,需要区分几个不同概念:
- Establishment Registration:企业注册
- Device Listing:产品列名
- 510(k):上市前通知
- De Novo:新型医疗器械分类申请
- PMA:上市前批准
- U.S. Agent:外国企业的美国代理人
- UDI/GUDID:部分医疗器械涉及的唯一器械标识及数据库要求
这些程序并不是完全等同的。
FDA注册不等于FDA认证
这是中国企业非常容易产生误解的地方。
FDA医疗器械企业注册并不等于FDA认证,也不代表FDA批准了企业或产品。
FDA的企业注册和产品Listing主要是FDA监管体系中的注册和信息管理要求。对于需要上市前审查的产品,还需要根据具体产品适用的监管路径完成相应的上市前程序。
因此:
FDA注册 ≠ FDA认证
FDA注册 ≠ 510(k)
FDA Listing ≠ FDA批准
企业不能仅凭“完成FDA注册”就对外宣传产品已经获得FDA批准。
二、中国医疗器械出口美国需要FDA注册吗?
对于计划进入美国市场的中国医疗器械企业,通常需要首先判断:
企业是什么角色?
产品是什么类型?
产品是否需要上市前申报?
企业是否属于FDA规定的需要注册和Listing的主体?
FDA规定,涉及美国商业分销的医疗器械生产及相关经营活动对应不同的企业注册和Listing要求。FDA官方列出的企业类型包括医疗器械生产企业、合同生产企业、合同灭菌企业、进口商、重新包装或重新标签企业、外国私有品牌分销商等。
因此,中国企业不能简单地根据“是不是医疗器械”来判断是否需要办理FDA注册,而需要结合企业实际经营角色进行分析。
例如:
中国医疗器械生产企业
如果中国企业负责生产拟进入美国市场的医疗器械,通常需要根据其企业角色和产品情况完成相应的FDA注册及产品Listing。
中国OEM/ODM企业
如果企业为美国品牌方生产医疗器械,需要根据实际生产及供应链角色判断相应的FDA注册责任。
中国医疗器械品牌企业
如果企业拥有医疗器械品牌并计划在美国销售,需要进一步确认产品的FDA上市路径以及企业注册、Listing等要求。
中国企业没有美国公司
外国医疗器械企业涉及美国市场时,通常还需要指定符合FDA要求的美国代理人(U.S. Agent)。
三、FDA医疗器械注册主要包括哪些内容?
对于中国企业而言,FDA医疗器械合规并不是单独办理一个“注册证”。
实际项目通常需要围绕以下几个环节进行判断:
产品及预期用途分析
↓
FDA医疗器械分类
↓
确认Product Code
↓
判断是否需要上市前申报
↓
510(k) / De Novo / PMA等适用路径
↓
Establishment Registration
↓
Device Listing
↓
U.S. Agent
↓
UDI/GUDID等适用要求
↓
上市后持续合规
需要特别说明的是,并不是所有医疗器械都需要经过510(k)、De Novo或PMA。
不同产品适用的FDA监管路径不同,需要根据具体产品进行判断。
四、FDA医疗器械Class I、Class II、Class III是什么?
FDA根据医疗器械的风险水平以及监管要求,将医疗器械划分为不同的风险等级。
通常可以理解为:
Class I
风险相对较低的医疗器械。
部分Class I医疗器械可能适用510(k)豁免,但是否豁免需要根据具体产品及FDA规定进行判断。
Class II
中等风险医疗器械。
大量进入美国市场的医疗器械属于Class II,部分Class II产品可能需要提交510(k)。
Class III
高风险医疗器械。
部分Class III医疗器械可能需要通过PMA等更高等级的上市前监管路径。
因此:
不能仅凭Class I、Class II或Class III判断一个产品是否需要510(k)。
实际判断通常还需要进一步确认:
- 产品预期用途
- 产品功能
- 技术特征
- FDA Product Code
- Regulation Number
- 是否属于510(k) Exempt
- 是否存在适用的Predicate Device
- FDA现有监管要求
对于中国企业而言,在正式办理FDA注册之前进行产品合规评估,可以减少走错监管路径的风险。
五、FDA医疗器械注册和510(k)有什么区别?
这是企业咨询中非常常见的问题。
简单来说:
FDA Establishment Registration主要解决“企业注册”的问题。
Device Listing主要解决“产品列名”的问题。
而:
510(k)解决的是部分医疗器械上市前通知的问题。
三者并不是同一个程序。
| 项目 | FDA Establishment Registration | Device Listing | 510(k) |
|---|---|---|---|
| 中文 | 企业注册 | 产品列名 | 上市前通知 |
| 主要对象 | 医疗器械企业/经营主体 | 医疗器械产品 | 特定医疗器械 |
| 是否等同 | 否 | 否 | 否 |
| 是否所有产品都需要 | 根据企业角色判断 | 根据适用要求判断 | 并非所有产品都需要 |
| 是否代表FDA批准 | 不代表 | 不代表 | 510(k) Clearance也不能简单理解为“FDA认证” |
FDA明确将企业注册和产品Listing作为医疗器械注册体系的一部分,并对需要上市前审查的产品另行规定510(k)、De Novo、PMA等监管路径。
因此,企业不能简单理解为:
“做完FDA注册就等于做完510(k)。”
也不能理解为:
“有了510(k)就不需要企业注册和产品Listing。”
具体要求需要根据产品及企业角色判断。
六、什么是FDA Device Listing?
Device Listing可以理解为医疗器械产品在FDA注册体系中的产品列名。
FDA要求多数需要进行Establishment Registration的企业同时对其生产、处理或经营的相关医疗器械进行Listing。
Device Listing通常需要结合产品及企业信息提交,例如:
- 产品名称
- 产品型号或相关产品信息
- Proprietary Name
- FDA Product Code
- 企业信息
- 企业所从事的医疗器械活动
- 适用的上市前提交信息
如果产品涉及510(k)、De Novo、PMA等上市前程序,还需要根据具体情况提供相应的上市前提交信息。
因此,企业办理FDA医疗器械注册时,不能只考虑“公司注册”,还需要确认产品Listing是否正确。
七、哪些中国医疗器械企业需要FDA美国代理人?
如果中国医疗器械企业属于FDA规定的外国企业,并且其产品进入美国市场,则通常需要指定符合FDA要求的U.S. Agent(美国代理人)。
FDA明确规定,任何从事制造、准备、传播、复配或加工并向美国进口医疗器械的外国企业,都必须指定一名美国代理人。每个外国企业只能指定一名U.S. Agent。
美国代理人的主要职责包括:
- 协助FDA与外国企业进行沟通;
- 回应FDA有关外国企业医疗器械的问题;
- 协助FDA安排对外国企业的检查;
- 在FDA无法及时联系外国企业时,协助接收FDA提供的信息或文件。
需要注意:
美国代理人不是美国进口商,也不是经销商。
FDA也明确说明,美国代理人的职责是有限的,并不因此承担外国企业全部的FDA合规责任,也不负责提交510(k)或承担医疗器械不良事件报告等企业自身监管义务。
因此,中国企业在选择美国代理人时,不能只看“有没有美国地址”,还需要关注其是否能够及时、有效地处理FDA监管通信。
八、FDA医疗器械注册需要准备哪些资料?
FDA医疗器械注册所需资料会根据企业类型和产品情况有所不同。
一般情况下,需要准备的信息包括:
1. 企业基本信息
例如:
- 公司英文名称
- 公司地址
- 联系人
- 企业负责人信息
- 企业类型
- 企业在FDA体系中的经营角色
2. 产品信息
例如:
- 产品名称
- 产品英文名称
- 产品型号
- 产品用途
- 产品规格
- 产品分类信息
- FDA Product Code
- 产品标签
- 包装信息
3. FDA上市前信息
如果产品涉及上市前监管程序,还需要根据实际情况准备:
- 510(k)号码
- De Novo相关信息
- PMA相关信息
- 其他适用的上市前提交信息
4. 美国代理人信息
外国企业还需要准备美国代理人的:
- 公司/个人名称
- 美国地址
- 联系方式
- 电子邮箱等信息
FDA要求医疗器械注册和Listing信息原则上通过电子方式提交;注册和Listing通过FDA的FURLS/Device Registration and Listing Module(DRLM)系统进行管理。
九、FDA医疗器械注册流程是什么?
对于大多数中国医疗器械企业,可以按照以下思路规划FDA合规流程:
第一步:确认产品是否属于FDA医疗器械
首先需要判断产品的预期用途、功能及实际使用场景是否属于FDA医疗器械监管范围。
第二步:确定产品分类
根据产品用途、风险以及FDA现有监管体系,确认产品可能属于Class I、Class II或Class III。
第三步:确认FDA Product Code
Product Code是判断产品监管要求的重要依据之一。
第四步:判断是否需要上市前申报
根据产品情况判断是否涉及:
- 510(k)
- De Novo
- PMA
- 或其他适用的上市前程序
部分产品可能属于510(k)豁免范围。
第五步:完成适用的上市前程序
如果FDA要求产品完成上市前申报,则需要先根据对应监管路径准备技术资料并提交FDA。
第六步:完成Establishment Registration
根据企业实际经营活动完成FDA企业注册。
第七步:完成Device Listing
按照FDA要求完成相关医疗器械产品列名。
第八步:指定U.S. Agent
中国等外国企业需要按照FDA要求指定美国代理人。
第九步:完成后续合规维护
FDA医疗器械注册并不是“一次办理永久有效”。
企业需要根据FDA规定进行年度注册以及相关企业、产品信息的维护。FDA规定,年度注册信息通常需要在每年10月1日至12月31日期间提交或确认;新设立的企业则需要按照规定在开始相关活动或产品商业分销后规定期限内完成初始注册和/或Listing。
十、FDA医疗器械注册需要多长时间?
FDA医疗器械注册周期不能简单用一个固定天数来概括。
因为不同服务的周期差异较大。
例如:
FDA Establishment Registration
主要涉及企业信息、注册信息、费用支付及FDA系统提交等环节。
Device Listing
需要结合企业注册状态及产品信息进行处理。
U.S. Agent
可以结合企业注册流程同步处理。
510(k)
如果产品需要510(k),则涉及技术文件准备以及FDA上市前审查,其周期明显不同于单纯的企业注册。
De Novo / PMA
如果产品需要De Novo或PMA等上市前程序,则涉及更加复杂的技术及FDA审评要求。
因此:
FDA企业注册周期 ≠ 510(k)审评周期 ≠ De Novo/PMA审评周期。
企业在咨询FDA医疗器械注册时,最好先确定产品的FDA监管路径,再评估整体项目周期。
十一、FDA医疗器械注册费用是多少?
FDA医疗器械项目的费用通常由两部分构成:
FDA官方费用
包括适用的:
- Establishment Registration Fee
- 510(k) User Fee
- De Novo User Fee
- PMA User Fee
- 其他适用FDA费用
FDA按照财政年度公布医疗器械相关费用。
目前是2026年9月,FY2026将持续至2026年9月30日。FDA公布的FY2026医疗器械年度Establishment Registration费用为 11,423美元;510(k)标准费用为 26,067美元,De Novo标准费用为 173,782美元。符合条件的小企业可以申请部分适用费用的优惠。
FDA同时已经公布FY2027费用。自2026年10月1日起,FY2027 Establishment Registration年度费用为 13,785美元,510(k)标准费用为 28,653美元,De Novo标准费用为 191,020美元。
因此,在实际报价时,应以提交时适用的FDA财政年度费用标准为准。
第三方专业服务费用
除FDA官方费用外,企业还可能产生:
- FDA注册服务费
- Device Listing服务费
- 美国代理人服务费
- 产品分类评估费
- 510(k)技术文件服务费
- FDA审评回复服务费
- 注册信息维护费用
因此:
FDA官方费用与第三方专业服务费用并不是同一项费用。
企业在选择服务商时,需要确认报价中是否包含FDA官方费用、美国代理人费用以及后续维护费用。
十二、FDA医疗器械注册完成后还需要维护吗?
需要。
FDA医疗器械注册并不是完成一次就可以永久不管。
FDA要求医疗器械企业按照规定进行年度注册,并在年度周期内检查和更新注册及Listing信息。FDA规定,年度注册信息通常在每年10月1日至12月31日期间提交,企业同时需要审核其Listing信息。
企业后续可能需要处理:
- 企业名称变更
- 企业地址变更
- 联系人变更
- U.S. Agent变更
- 产品信息变更
- Device Listing更新
- 产品停产或取消Listing
- FDA监管通信
- 上市后合规事项
因此,对于长期经营美国市场的企业而言,FDA医疗器械合规更接近一种持续性的监管维护工作。
十三、哪些企业适合办理FDA医疗器械注册?
如果您的企业属于以下情况,可以进一步评估FDA医疗器械合规要求:
中国医疗器械生产企业
计划将自有产品出口美国市场。
医疗器械OEM/ODM企业
为美国品牌商生产医疗器械,需要确认自身FDA注册责任。
医疗器械品牌企业
拥有自有品牌并计划通过美国经销商、进口商或跨境渠道销售。
跨境电商医疗器械企业
计划通过Amazon、独立站、经销商等渠道向美国消费者或医疗机构销售产品。
已经拥有CE等海外认证的企业
已经完成CE、ISO 13485等认证,但准备进入美国市场。
需要特别注意:
CE认证不能替代FDA的医疗器械监管要求。
CE和FDA属于不同的监管体系。企业已经拥有CE证书,并不意味着进入美国市场后可以直接销售。
十四、全规通提供哪些FDA医疗器械注册服务?
全规通(ALL REG)定位于美国FDA产品合规专业服务平台,针对中国医疗器械企业进入美国市场过程中涉及的企业注册、产品Listing、上市前申报及美国代理人等FDA监管事项,提供从产品合规评估到FDA注册及后续维护的一站式服务。
根据企业的产品类型和美国市场准入需求,全规通可以提供:
FDA医疗器械企业注册
协助中国医疗器械生产企业根据实际经营活动完成FDA Establishment Registration,建立企业FDA注册信息。
FDA Device Listing
根据产品信息、企业角色及FDA适用要求,协助完成Device Listing及相关产品信息维护。
FDA 510(k)服务
针对需要510(k)上市前通知的医疗器械,提供产品分类、Product Code、Predicate Device及技术资料准备和申报支持。
FDA医疗器械分类评估
针对尚未确定FDA监管路径的产品,根据产品用途、功能及技术特征,协助判断产品分类和适用FDA合规路径。
FDA美国代理人服务
为中国等外国医疗器械企业提供FDA U.S. Agent服务,协助企业接收和处理FDA监管通信。
FDA医疗器械注册维护
针对已经完成FDA注册的企业,提供企业注册、Device Listing、美国代理人及相关FDA信息的更新和维护支持。
十五、为什么选择全规通办理FDA医疗器械注册?
从产品判断开始,而不是直接“注册”
FDA医疗器械监管并不是简单填写一份注册表格。
在正式注册前,需要判断产品是否属于医疗器械、产品分类、Product Code以及是否需要510(k)、De Novo或PMA等上市前程序。
全规通首先从产品和企业实际情况出发,帮助企业确定适用的FDA合规路径。
注册、Listing与美国代理人一体化服务
针对中国企业进入美国市场涉及的企业注册、Device Listing和U.S. Agent等服务,可以根据企业需求进行组合,减少企业分别寻找不同服务商的沟通成本。
关注注册后的持续合规
FDA医疗器械注册不是一次性工作。
全规通不仅提供初始注册服务,也可以针对企业后续的注册维护、Listing更新及美国代理人等事项提供持续支持。
十六、FDA医疗器械注册常见问题
不是。
FDA Establishment Registration和Device Listing属于FDA监管体系中的注册和信息管理要求,并不等于FDA认证或产品批准。
不一样。
FDA注册主要涉及企业注册和产品Listing,而510(k)属于部分医疗器械适用的上市前通知程序。
需要结合具体企业角色、产品及FDA要求判断。部分Class I产品可能适用某些豁免,但不能仅凭“Class I”直接判断全部FDA义务。
不能简单认为所有Class II医疗器械都需要510(k)。需要进一步查询具体Product Code及FDA适用监管要求。
对于符合FDA规定的外国医疗器械企业,通常需要指定一名符合要求的U.S. Agent。FDA规定每个外国企业只能指定一名U.S. Agent。
不能简单这样理解。
企业需要确认产品是否完成适用的上市前要求,以及注册、Listing、标签、进口和其他上市后合规要求。
CE认证属于欧盟监管体系,不能替代美国FDA的医疗器械监管要求。
企业注册需要按照FDA规定进行年度注册和维护,不能理解为获得一个永久有效的FDA注册证书。
费用取决于企业类型、产品情况以及是否涉及510(k)、De Novo、PMA等上市前程序。FDA官方费用按财政年度调整,此外还可能产生美国代理人及第三方专业服务费用。
企业注册、Device Listing与510(k)、De Novo、PMA等上市前程序的周期不同,需要根据具体产品和服务范围评估。
十七、总结:进入美国市场,FDA医疗器械注册只是第一步
对于准备进入美国市场的中国医疗器械企业来说,FDA合规并不是简单申请一个“FDA证书”。
企业需要根据自身产品和经营角色,依次判断:
产品是否属于医疗器械
↓
产品属于哪一类
↓
对应什么FDA Product Code
↓
是否需要510(k)、De Novo、PMA等上市前程序
↓
是否需要Establishment Registration
↓
是否需要Device Listing
↓
是否需要美国代理人
↓
是否涉及UDI/GUDID等其他要求
↓
完成上市后的持续合规
因此,如果企业目前还不能确定自己的产品到底需要办理哪项FDA手续,建议在正式注册前先进行产品合规评估。
全规通:帮助中国医疗器械企业进入美国市场
全规通(ALL REG)专注于FDA及国际市场产品合规服务,为中国企业提供从FDA产品合规评估、医疗器械注册、Device Listing、510(k)、美国代理人到后续注册维护的一站式服务。
不确定您的医疗器械需要办理FDA注册、Device Listing还是510(k)?
提交您的产品信息,全规通为您提供针对性的FDA合规路径评估建议。
发表回复