
很多中国医疗器械企业在办理FDA注册时,都会遇到一个问题:
“我们已经完成FDA企业注册,为什么还要办理Device Listing?”
还有企业会问:
“FDA医疗器械Listing是不是FDA认证?”
“完成510(k)之后,还需要做产品Listing吗?”
“FDA Device Listing需要准备哪些资料?”
“一个企业可以列名多个医疗器械吗?”
“医疗器械Listing每年都需要维护吗?”
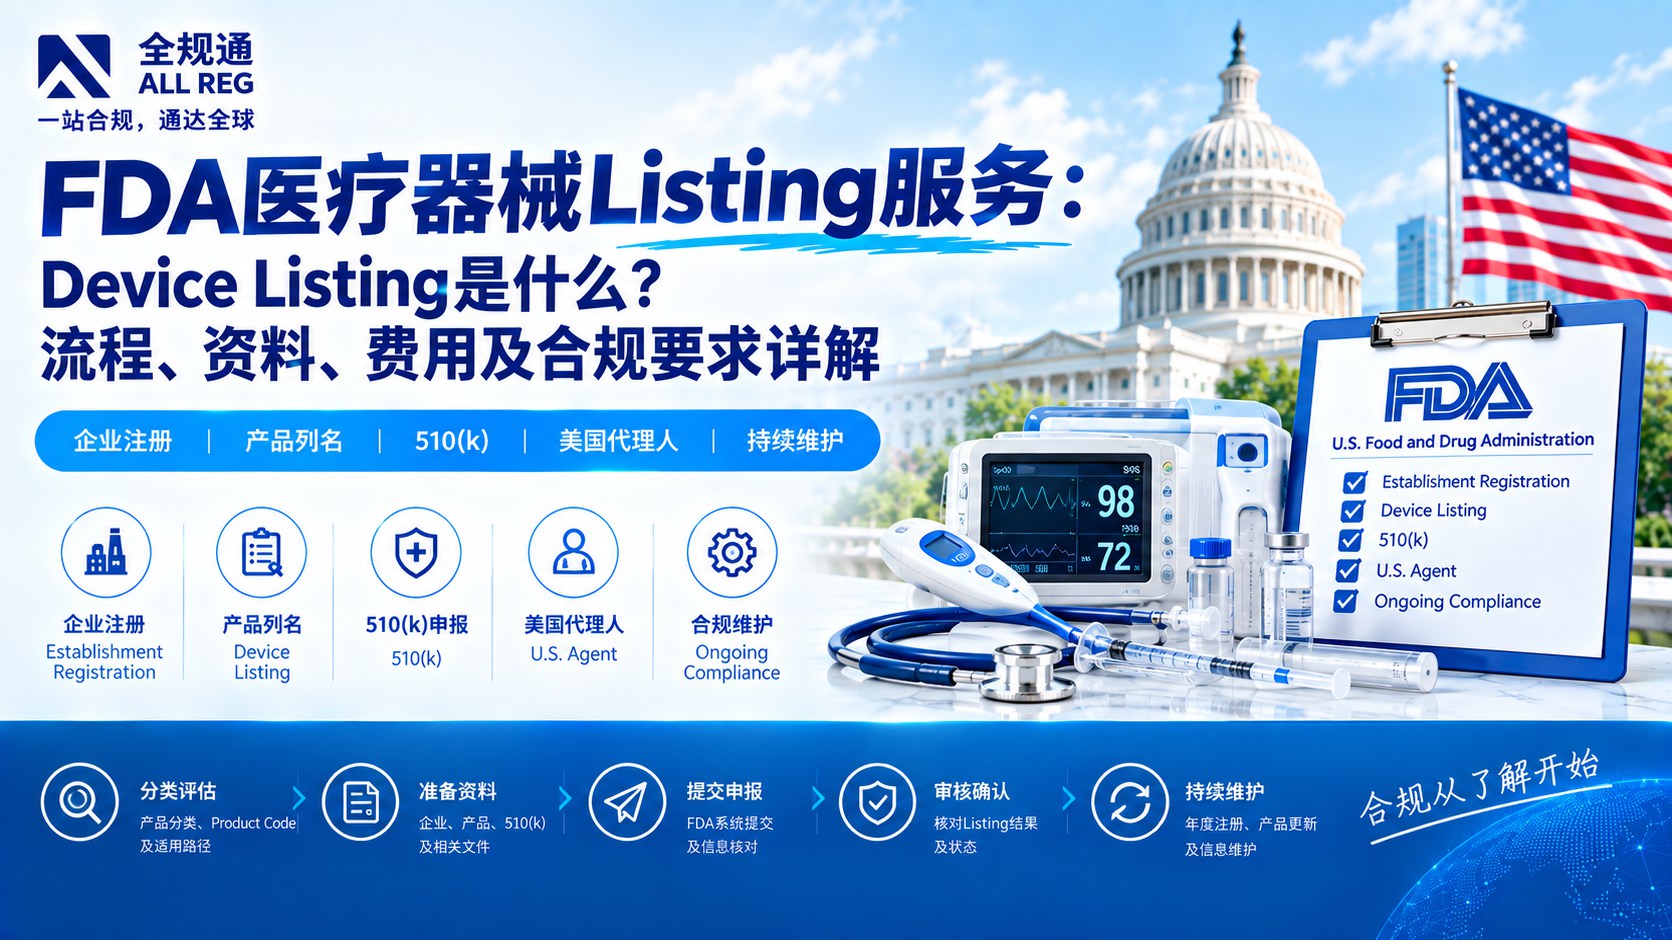
实际上,FDA医疗器械企业注册(Establishment Registration)和医疗器械产品列名(Device Listing)是两个不同但相互关联的合规环节。
对于需要在美国市场销售医疗器械的企业来说,通常不仅需要根据实际情况完成企业注册,还需要对拟进入美国市场的具体医疗器械进行Device Listing。
需要特别注意:
FDA Device Listing不等于FDA批准,也不等于FDA认证。
Device Listing主要用于向FDA提供企业所生产、准备、加工、进口或销售的具体医疗器械信息。它属于FDA医疗器械监管体系中的重要信息登记环节,但本身并不代表FDA已经对产品的安全性、有效性或质量作出批准结论。
因此,中国医疗器械企业进入美国市场时,需要结合产品分类、510(k)要求、企业角色及上市路径,合理安排:
FDA产品分类评估 → 510(k)或其他上市前路径 → Establishment Registration → Device Listing → 上市后持续合规
一、FDA医疗器械Device Listing是什么?
FDA Device Listing,中文通常称为:
- FDA医疗器械产品列名;
- FDA医疗器械产品登记;
- FDA医疗器械Listing;
- FDA Device Listing。
Device Listing是指企业按照FDA要求,将具体医疗器械及其相关信息提交至FDA系统进行产品列名。
FDA医疗器械注册通常涉及两个层面:
1. Establishment Registration
即医疗器械企业或设施注册。
主要用于登记企业或设施的基本信息、企业角色、经营活动及相关监管信息。
2. Device Listing
即医疗器械产品列名。
主要用于登记企业涉及的具体医疗器械信息,包括产品名称、产品代码、上市前申报信息及相关企业信息等。
可以简单理解为:
Establishment Registration解决“是哪一家企业或设施”,Device Listing解决“具体是什么产品”。
两者不能相互替代。
二、FDA Device Listing是不是FDA批准?
不是。
FDA官方资料明确说明,企业注册、产品列名以及注册编号,并不代表FDA批准、认可或认证了该企业或产品。
因此,企业在宣传时不应将Device Listing描述为:
- FDA认证;
- FDA批准证书;
- FDA安全认证;
- FDA质量认证;
- FDA官方背书。
更准确的表达应该是:
- FDA Device Listing;
- FDA医疗器械产品列名;
- FDA医疗器械产品登记;
- FDA医疗器械注册及Listing服务。
需要注意的是:
Device Listing本身不能替代产品上市前审查。
如果某一医疗器械依法需要提交510(k)、De Novo或PMA等上市前申报,企业仍然需要先判断并完成适用的上市前程序。
例如:
| 合规项目 | 主要作用 |
|---|---|
| FDA产品分类评估 | 判断产品属于哪一类及适用监管路径 |
| FDA 510(k) | 对适用产品进行上市前通知申报 |
| Establishment Registration | 登记企业或设施信息 |
| Device Listing | 登记具体医疗器械产品 |
| U.S. Agent | 协助境外企业与FDA进行沟通 |
| UDI/GUDID | 对适用医疗器械开展唯一器械标识相关合规 |
因此,企业不能认为:
“只要完成Device Listing,就可以直接销售所有医疗器械。”
产品是否可以进入美国市场,还需要结合产品分类、上市前要求、标签、质量体系及其他适用法规进行判断。
三、哪些企业需要办理FDA Device Listing?
是否需要办理Device Listing,需要结合企业在医疗器械供应链中的角色以及具体产品情况判断。
常见涉及企业包括:
1. 医疗器械制造商
在美国市场销售自己生产的医疗器械的企业,通常需要根据适用要求完成企业注册和产品列名。
2. 境外医疗器械制造商
中国医疗器械企业将产品出口到美国时,通常需要重点关注:
- FDA Establishment Registration;
- FDA Device Listing;
- FDA美国代理人;
- 适用的510(k)或其他上市前要求;
- 产品标签和上市后监管。
3. 合同制造商
如果企业为其他品牌或医疗器械企业生产产品,需要根据其实际生产、加工及供应链角色判断是否需要注册和列名。
4. 规格或产品发生变化的企业
如果企业新增:
- 产品型号;
- 产品规格;
- 产品代码;
- 新的制造活动;
- 新的产品类别;
可能需要对原有Listing信息进行新增或修改。
5. 进口及分销相关企业
进口商、初始进口商、规格开发商、再包装企业、再标签企业等,也可能根据其具体角色承担相应的注册、列名或信息维护义务。
因此,FDA Device Listing不能只按照“是不是工厂”来判断,而需要结合企业实际业务模式和FDA监管角色进行分析。
四、FDA Device Listing与510(k)有什么关系?
这是企业最容易混淆的部分。
1. 510(k)解决上市前问题
510(k)主要用于证明拟上市医疗器械与合法上市的对比器械具有实质等同性。
如果产品需要510(k),企业通常需要在进入美国商业流通前完成相应申报并获得FDA Clearance。
2. Device Listing解决产品登记问题
Device Listing主要用于向FDA登记具体产品及其相关信息。
3. 两者不是替代关系
可以理解为:
510(k)是上市前路径之一,Device Listing是企业及产品进入FDA监管信息体系的重要环节。
一个典型流程可能是:
产品分类评估
↓
判断是否需要510(k)
↓
完成510(k)申报并获得Clearance
↓
完成Establishment Registration
↓
完成Device Listing
↓
按照适用要求进入美国市场
但对于不需要510(k)的产品,也不能简单认为完全不需要其他合规工作。
企业仍然需要判断:
- 产品是否属于510(k)豁免;
- 是否需要满足特殊控制;
- 是否需要其他上市前程序;
- 是否需要完成企业注册;
- 是否需要进行产品Listing;
- 是否适用UDI;
- 是否需要满足质量体系和上市后监管要求。
五、FDA Device Listing需要登记哪些信息?
不同企业角色和产品类型对应的信息可能有所不同,但常见资料包括以下内容。
1. 企业基本信息
包括:
- 企业英文名称;
- 企业注册地址;
- 生产地址;
- 联系人;
- 联系电话;
- 电子邮箱;
- 企业注册信息;
- FDA账户信息等。
2. 企业角色和经营活动
需要根据企业实际情况确认:
- Manufacturer;
- Specification Developer;
- Repacker;
- Relabeler;
- Contract Manufacturer;
- Initial Importer;
- Complaint-related角色等。
企业角色不同,适用的注册和列名要求也可能不同。
3. 产品基本信息
包括:
- 产品英文名称;
- 产品通用名称;
- 商标名称;
- 产品型号;
- 产品规格;
- 产品系列;
- 产品用途;
- 产品描述;
- 产品组成等。
4. FDA产品分类信息
通常需要确认:
- FDA Product Code;
- Regulation Number;
- Classification;
- Classification Panel;
- 是否属于510(k)豁免;
- 是否存在适用的上市前申报编号。
5. 510(k)或其他上市前信息
如果产品需要510(k),通常需要准备相应的:
- 510(k) Number;
- FDA Clearance信息;
- 相关产品对应关系;
- 适用上市前申报信息。
如果产品属于其他上市前路径,也需要根据FDA要求提供相应信息。
6. 制造和生产信息
可能包括:
- 实际生产企业;
- 生产地址;
- 制造活动;
- 合同制造商信息;
- 产品生产关系;
- 进口及分销关系等。
7. 美国代理人信息
对于境外医疗器械制造商,通常需要指定符合FDA要求的美国代理人。
美国代理人信息可能涉及:
- 美国代理人名称;
- 美国地址;
- 联系人;
- 联系电话;
- 电子邮箱;
- 代理关系等。
六、FDA Device Listing办理流程
全规通在为企业办理FDA医疗器械Listing时,通常可以按照以下步骤开展。
第一步:了解企业和产品情况
首先收集企业及产品基础信息,包括:
- 企业英文名称;
- 企业注册地址;
- 实际生产地址;
- 产品名称;
- 产品图片;
- 产品说明;
- 产品型号;
- 产品用途;
- 产品分类;
- 现有510(k)信息等。
第二步:确认企业注册状态
需要判断企业是否已经完成:
- FDA Establishment Registration;
- 企业角色登记;
- 美国代理人指定;
- FDA账户及相关信息维护。
如果企业尚未完成Establishment Registration,通常需要先梳理企业注册事项,再开展产品Listing。
第三步:确认产品分类和Product Code
产品Listing不能只填写一个产品名称。
企业需要确认产品对应的:
- Product Code;
- Regulation Number;
- Classification;
- 适用上市前路径;
- 510(k)或其他申报信息。
如果产品分类不准确,可能会影响后续Listing及FDA监管信息的一致性。
第四步:核对510(k)或豁免情况
需要根据产品实际情况确认:
- 是否需要510(k);
- 是否已经取得510(k) Clearance;
- 是否属于510(k)豁免;
- 是否存在其他上市前要求;
- 产品是否与既有510(k)范围一致。
如果产品需要510(k)但尚未完成,不建议仅通过Listing来代替上市前申报。
第五步:整理产品资料
根据FDA要求整理:
- 企业资料;
- 产品资料;
- 产品分类信息;
- 510(k)信息;
- 生产企业信息;
- 美国代理人信息;
- 产品型号和规格等。
第六步:提交FDA系统
按照FDA要求,通过相应电子系统完成注册及产品列名信息提交。
提交前需要重点检查:
- 公司名称是否一致;
- 地址是否一致;
- 产品名称是否一致;
- Product Code是否准确;
- 510(k)编号是否对应;
- 企业角色是否正确;
- 美国代理人信息是否准确。
第七步:核对Listing结果
提交完成后,需要核对系统中的:
- 企业信息;
- 产品信息;
- Listing状态;
- 相关编号;
- 申报信息;
- 产品对应关系等。
如果发现错误,应及时判断是否需要修改或重新提交。
第八步:建立后续维护计划
FDA医疗器械Listing不是办理一次后永久不变。
企业应当根据产品、企业和法规变化,建立持续维护机制。
七、FDA Device Listing需要多长时间?
FDA Device Listing周期通常取决于以下因素:
- 企业是否已经完成Establishment Registration;
- 企业是否已有FDA账户;
- 产品分类是否明确;
- Product Code是否确定;
- 510(k)信息是否完整;
- 产品型号是否较多;
- 企业资料是否一致;
- 美国代理人是否已经确定;
- 是否需要修改原有注册信息等。
如果企业资料完整、产品分类明确、企业注册状态正常,Listing资料整理和提交通常会比较顺利。
但如果存在以下问题,周期可能延长:
- 产品名称前后不一致;
- 企业英文名称不一致;
- 生产地址存在多个版本;
- 510(k)编号无法对应;
- Product Code判断不准确;
- 企业角色填写错误;
- 原有FDA注册信息需要修正;
- 美国代理人信息不完整。
因此,企业不应只关注“提交需要几天”,还需要关注:
提交的信息是否准确,以及后续能否持续维护。
八、FDA Device Listing费用是多少?
FDA Device Listing的实际费用需要结合企业办理事项判断。
企业可能涉及以下费用:
1. FDA医疗器械企业注册费
医疗器械企业注册通常涉及FDA年度注册费用。
费用标准会根据FDA每个财政年度公布的MDUFA费用调整,因此不能长期使用一个固定金额。
2. FDA 510(k)费用
如果产品需要510(k),还可能涉及单独的510(k)官方用户费。
需要注意:
510(k)官方费用与企业注册费用不是同一项费用。
3. 美国代理人费用
境外企业通常需要考虑美国代理人服务费用。
4. 第三方服务费用
包括:
- FDA产品分类评估;
- FDA企业注册服务;
- Device Listing服务;
- 产品信息整理;
- 多型号产品列名;
- FDA注册信息修改;
- FDA年度维护;
- 美国代理人服务等。
因此,企业咨询“FDA医疗器械Listing多少钱”时,需要先确认:
- 是否已经有FDA企业注册;
- 是否已经有510(k);
- 有多少个产品;
- 有多少个型号;
- 是否需要美国代理人;
- 是否需要新增、修改或维护Listing。
九、FDA Device Listing需要每年维护吗?
FDA医疗器械注册和产品Listing需要持续维护。
企业需要关注:
- 年度注册;
- 产品Listing信息;
- 企业地址变化;
- 企业名称变化;
- 企业角色变化;
- 产品型号变化;
- 新增或停产产品;
- 510(k)信息变化;
- 美国代理人变化;
- 产品分类变化等。
特别是企业发生以下情况时,应及时评估是否需要更新FDA信息:
企业信息变化
例如:
- 公司更名;
- 注册地址变更;
- 生产地址变更;
- 联系人变更;
- 企业角色变化。
产品信息变化
例如:
- 新增产品;
- 删除产品;
- 产品型号变化;
- 产品名称变化;
- 产品用途变化;
- 产品规格变化。
上市前信息变化
例如:
- 新增510(k);
- 产品适用路径变化;
- 产品发生重大设计变更;
- 原有510(k)范围发生变化。
如果企业只办理初次Listing,却没有建立后续维护机制,后续可能出现FDA信息不准确、产品信息不一致或年度注册遗漏等问题。
十、FDA Device Listing常见错误
1. 把Listing当成FDA认证
这是最常见的宣传错误。
Device Listing只是FDA产品列名,不代表FDA批准或认证产品。
2. 认为有510(k)就自动完成Listing
510(k) Clearance与Device Listing是不同事项。
获得510(k)后,企业仍需要根据实际情况完成适用的企业注册和产品列名。
3. 只登记企业,不登记产品
Establishment Registration不能自动替代Device Listing。
企业注册和产品列名需要分别确认。
4. 产品名称与510(k)资料不一致
如果产品名称、型号、用途或Product Code前后不一致,可能影响FDA信息的一致性。
5. 忽略美国代理人
中国企业出口美国时,不能只关注产品Listing,还需要同步确认美国代理人要求。
6. 不维护历史Listing
企业新增、停产、改名或变更产品信息后,如果长期不维护,可能造成FDA系统中的信息与实际业务不一致。
7. 用Listing代替产品分类评估
产品Listing之前,仍然需要确认:
- 产品属于哪一类;
- 是否需要510(k);
- 是否属于豁免;
- 是否适用其他上市前路径;
- 是否需要满足特殊控制。
十一、全规通提供哪些FDA医疗器械Listing服务?
全规通(ALL REG)定位于美国FDA产品合规专业服务平台,针对中国医疗器械企业进入美国市场过程中涉及的企业注册、产品列名、510(k)、美国代理人及后续维护等事项,提供相应的合规服务。
FDA医疗器械企业注册
协助企业梳理FDA Establishment Registration所需信息,确认企业角色、生产地址、经营活动及相关注册事项。
FDA Device Listing服务
根据产品名称、用途、型号、Product Code及适用上市前路径,协助企业完成FDA医疗器械产品列名。
FDA多型号产品Listing
针对拥有多个产品系列、多个规格或多个型号的企业,协助整理产品信息和对应关系,减少重复提交和信息错误。
FDA 510(k)配套服务
如果产品需要510(k),可提供:
- 产品分类评估;
- Predicate Device检索;
- 510(k)申报策略;
- 技术资料整理;
- 510(k)文件编制;
- FDA补件及沟通支持。
FDA美国代理人服务
针对中国医疗器械企业出口美国过程中涉及的FDA沟通要求,提供美国代理人服务。
FDA注册信息修改
针对企业名称、地址、联系人、企业角色或产品信息发生变化的情况,协助评估并办理相应修改。
FDA年度维护服务
协助企业持续关注:
- FDA年度注册;
- Device Listing信息;
- 产品新增与删除;
- 企业信息变化;
- 美国代理人信息;
- 相关FDA监管要求。
十二、为什么选择全规通办理FDA Device Listing?
FDA医疗器械Listing看似是信息登记,但如果前期产品分类、企业角色或510(k)信息判断错误,后续可能产生重复修改甚至影响市场准入安排。
全规通更关注企业的完整FDA合规路径。
不只填写表格,更重视前期判断
在办理Listing之前,先确认产品分类、Product Code、企业角色及适用上市前路径。
关注企业注册与产品列名的衔接
将Establishment Registration、Device Listing、510(k)及美国代理人等事项进行整体梳理。
适合中国企业出口美国
针对中国医疗器械企业常见的英文资料、生产地址、产品型号、美国代理人及FDA系统操作问题,提供相应协助。
支持后续持续维护
不仅协助完成初次Listing,也可以根据企业后续产品变化和年度注册要求提供维护服务。
十三、FDA医疗器械Listing常见问题
不是。
Device Listing属于FDA医疗器械产品列名,不代表FDA对产品作出批准、认证或质量背书。
通常需要根据企业和产品实际情况完成适用的Establishment Registration和Device Listing。
510(k)与Device Listing属于不同合规环节。
FDA企业注册主要登记企业或设施信息。
Device Listing主要登记具体医疗器械产品信息。
可以理解为:
企业注册对应“企业”,产品Listing对应“产品”。
是否需要办理,需要根据具体产品、企业角色和适用FDA要求判断。
不能仅凭Class I这一分类就直接判断所有产品都适用相同要求。
可以根据企业实际产品情况登记多个医疗器械。
但不同产品可能涉及不同的:
产品名称;
Product Code;
产品型号;
510(k)信息;
企业角色;
生产关系。
因此,多产品Listing需要做好信息整理和对应关系确认。
需要先判断产品是否属于510(k)豁免或其他适用上市前路径。
如果产品依法需要510(k),不能仅通过Device Listing替代510(k)申报。
对于境外医疗器械制造商,美国代理人是需要重点确认的合规事项。
但美国代理人并不等同于510(k)申报机构,也不代表美国代理人承担企业全部FDA合规责任。
企业需要关注FDA年度注册和产品Listing信息维护。
如果企业名称、地址、产品型号、企业角色或产品状态发生变化,也应及时评估是否需要更新。
十四、总结:FDA Device Listing是医疗器械进入美国市场的重要合规环节
对于中国医疗器械企业来说,FDA Device Listing并不是简单地填写一个产品名称,而是需要结合:
- 企业注册;
- 产品分类;
- Product Code;
- 510(k)或其他上市前路径;
- 美国代理人;
- 产品型号;
- 生产地址;
- 上市后维护;
进行整体规划。
正确的合规思路应该是:
企业及产品信息收集
↓
FDA产品分类评估
↓
确认是否需要510(k)
↓
完成适用的上市前申报
↓
Establishment Registration
↓
Device Listing
↓
美国市场销售
↓
年度注册及持续维护
需要特别强调:
FDA Device Listing不等于FDA批准,也不等于FDA认证。
企业应当根据产品实际情况,准确区分:
FDA Establishment Registration、FDA Device Listing、FDA 510(k)和FDA美国代理人服务。
全规通可以帮您做什么?
如果您正在准备将医疗器械出口美国,但还不确定:
- 企业是否需要FDA注册;
- 产品是否需要Device Listing;
- 产品对应哪个Product Code;
- 是否需要510(k);
- 510(k)通过后如何办理Listing;
- 多个产品型号如何登记;
- 美国代理人如何安排;
- FDA注册和Listing如何维护;
可以先进行产品合规评估。
全规通可提供FDA医疗器械分类评估、Establishment Registration、Device Listing、510(k)申报、美国代理人及FDA注册维护等专业服务。
提交企业和产品基本信息后,我们可以根据实际情况,为您梳理适用的FDA医疗器械合规路径。
发表回复