
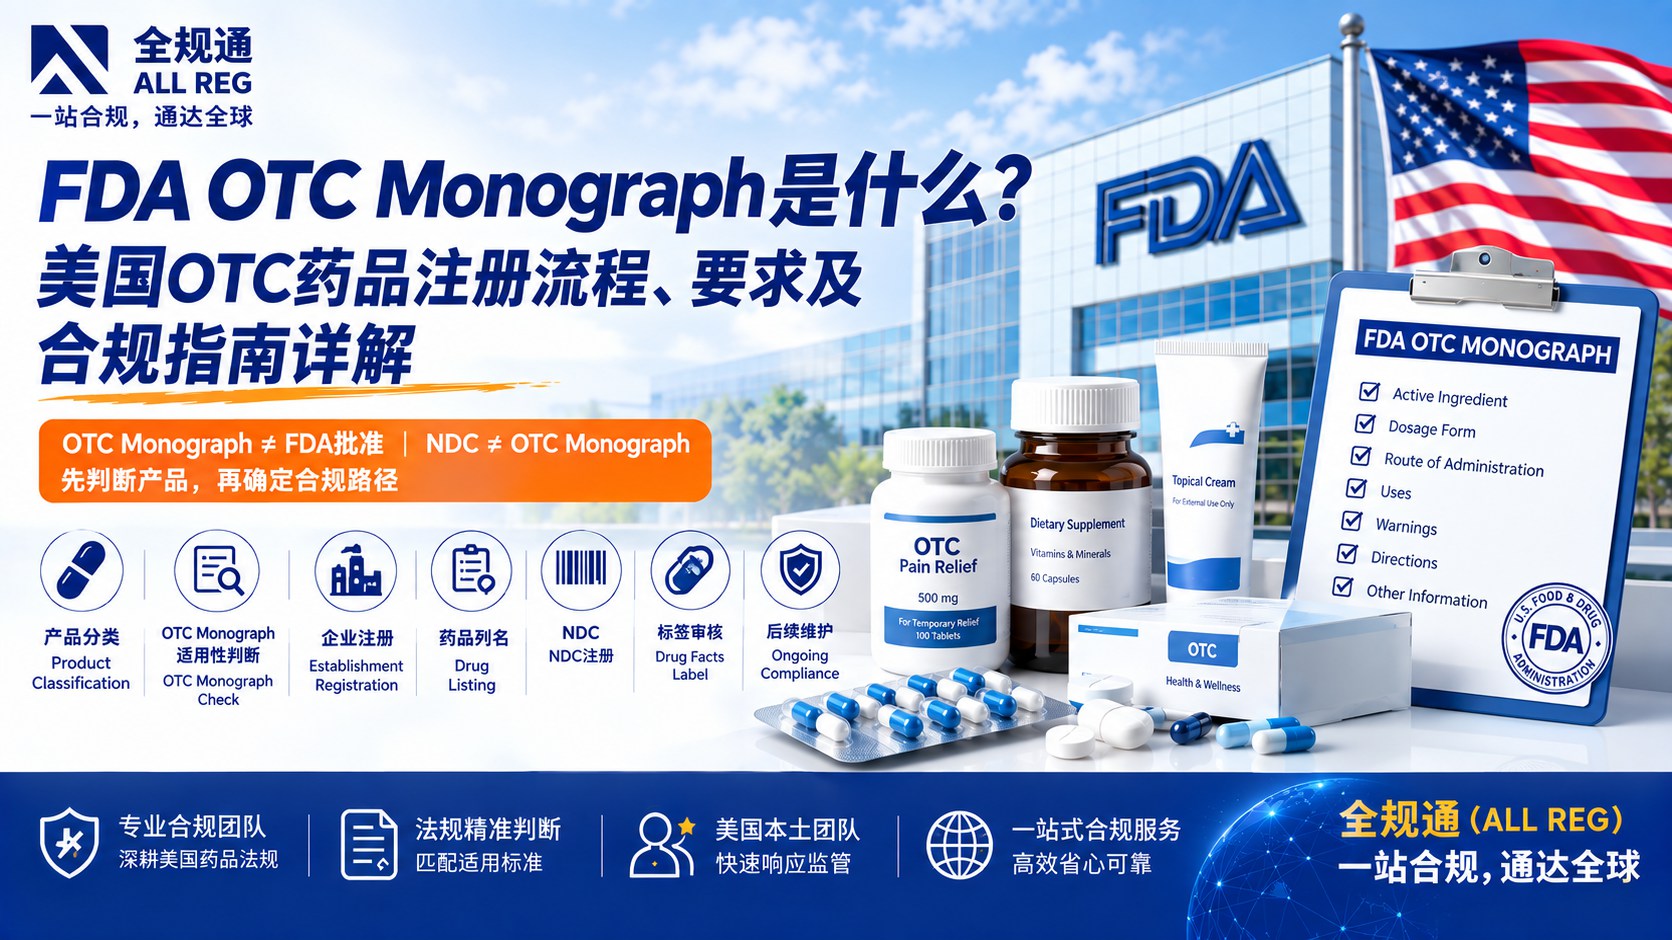
很多中国药品企业准备进入美国市场时,会遇到这样的问题:
“我们的产品是非处方药,需要申请FDA批准吗?”
“OTC Monograph是什么?是不是一种FDA证书?”
“按照OTC Monograph生产的药品,还需要做NDC吗?”
“有了NDC,是不是就可以直接在美国销售?”
这些问题背后涉及美国OTC药品监管体系中的多个不同环节,包括:
OTC Monograph、FDA Drug Establishment Registration、Drug Listing、NDC、Drug Facts Label,以及NDA/ANDA等。
因此,OTC药品进入美国市场,并不是简单办理一个“NDC”或者“FDA注册”就可以完成。
对于中国企业而言,更重要的是首先判断:
产品是什么药?
适用什么监管路径?
是否符合OTC Monograph?
产品、生产企业和标签分别需要完成哪些FDA合规工作?
本文将系统介绍美国OTC Monograph的概念、适用范围、OTC药品注册流程、标签要求、NDC关系及企业常见问题,帮助中国药品企业了解进入美国OTC市场需要完成哪些工作。
一、什么是FDA OTC Monograph?
OTC Monograph可以理解为FDA针对特定非处方药建立的一套标准化监管条件。
对于符合相应OTC Monograph要求的药品,企业可以按照该Monograph规定的条件进行开发、生产和销售,而不一定需要像创新药一样针对具体产品单独提交完整的新药申请。
OTC Monograph通常会规定某类非处方药可以使用的:
- Active Ingredient
- 用途(Uses)
- 剂量(Dosage)
- 给药途径(Route of Administration)
- 剂型
- 标签要求
- 警示语(Warnings)
- 其他相关条件
因此,OTC Monograph的核心并不是一个“证书”,而是一套针对特定OTC药品的监管条件和合规框架。
简单来说:
OTC Monograph ≠ FDA批准证书
OTC Monograph ≠ NDC
OTC Monograph ≠ FDA药品企业注册
而是:
OTC Monograph = FDA规定的特定非处方药可以按照什么条件合规上市的监管依据。
二、中国企业为什么需要关注OTC Monograph?
对于准备将非处方药出口美国的中国企业而言,首先需要解决的问题并不是“NDC怎么办”,而是:
这个产品能不能按照OTC Monograph路径进入美国市场?
因为美国OTC药品并不是企业自己认为属于“非处方药”就可以直接销售。
企业需要根据产品的:
- Active Ingredient
- 浓度
- 剂型
- 给药途径
- Intended Use
- Claims
- 标签
- 使用方法
等信息判断产品是否符合适用的OTC Monograph要求。
如果产品符合相应Monograph规定的条件,则可以进一步按照对应的OTC药品合规路径推进。
如果产品不符合适用的Monograph条件,则可能需要进一步判断是否存在其他监管路径,例如:
NDA / ANDA等药品申请路径。
因此:
OTC Monograph适用性判断,是OTC药品进入美国市场前非常重要的一步。
三、哪些产品可能涉及OTC Monograph?
美国OTC药品涉及的产品范围比较广。
常见的OTC药品包括:
1. 止痛及退烧类产品
例如:
- Pain Relievers
- Fever Reducers
2. 外用药
例如:
- 外用止痛产品
- 皮肤保护剂
- 某些抗感染产品
3. 咳嗽、感冒类产品
例如:
- Cough products
- Cold products
- Nasal products
4. 消化系统相关OTC产品
例如:
- Antacids
- Laxatives
- 某些胃肠道用药
5. 防晒及皮肤相关产品
部分具有药品用途和药品Claims的产品,也可能进入OTC药品监管体系。
6. 其他非处方药
美国OTC药品涉及多个治疗领域,具体是否适用OTC Monograph,需要根据产品的Active Ingredient、用途、剂型及具体标签Claims进行判断。
四、OTC Monograph和FDA药品注册是一回事吗?
不是。
这是中国企业最容易混淆的地方之一。
可以简单理解:
| 项目 | 主要解决的问题 |
|---|---|
| FDA Establishment Registration | 企业/生产设施是否完成相应FDA注册 |
| Drug Listing | 具体药品是否完成列名 |
| NDC | 药品识别编码 |
| OTC Monograph | OTC药品是否符合对应标准化监管条件 |
| Drug Facts Label | OTC药品标签是否符合要求 |
| NDA / ANDA | 药品申请/批准路径 |
| eCTD | 技术资料的电子提交格式 |
因此,一个OTC药品可能同时涉及多个不同的FDA合规环节。
例如:
OTC Monograph适用性判断
↓
生产企业FDA Establishment Registration
↓
Drug Listing
↓
NDC相关工作
↓
Drug Facts Label审核
↓
后续维护
这些并不是同一个项目。
五、OTC Monograph是不是FDA批准?
通常不能简单理解为“FDA批准”。
OTC Monograph是一套适用于特定OTC药品的监管条件。
如果企业的产品符合适用的OTC Monograph以及其他适用的FDA要求,并按照相应要求完成企业注册、药品列名等工作,可以按照相应监管路径进行市场销售。
因此:
“符合OTC Monograph”与“FDA批准某一个具体产品”不是同一个概念。
这也是为什么企业不能简单对客户宣传:
“我们的产品有FDA OTC Monograph批准证书。”
这种说法容易造成概念混淆。
六、OTC Monograph和NDC是什么关系?
这是另一个非常重要的问题。
可以简单理解:
OTC Monograph解决的是“这个OTC药品能否按照规定条件合规上市”的问题。
而:
NDC解决的是“这个药品如何进行美国药品编码和识别”的问题。
两者属于不同体系。
例如:
某企业生产一款OTC外用药。
首先需要判断:
Active Ingredient是否符合适用OTC Monograph?
然后判断:
产品浓度、剂型、用途、给药途径是否符合要求?
同时还需要完成:
企业注册、Drug Listing、NDC等相关工作。
因此:
OTC Monograph ≠ NDC
而是可以形成:
OTC Monograph合规 + FDA Drug Listing + NDC
这样的整体合规体系。
七、OTC药品是不是一定要申请NDA?
不一定。
美国OTC药品存在不同的监管路径。
其中一种重要路径就是:
OTC Monograph路径
如果产品符合适用的OTC Monograph及其他相关要求,可以按照相应OTC监管路径进行。
另一类情况则可能需要通过:
FDA药品申请路径
例如:
- NDA
- ANDA
等。
因此,企业不能简单认为:
“所有OTC药品都不用FDA批准。”
也不能认为:
“所有OTC药品都必须申请NDA。”
正确的判断方式是:
先确定产品 → 判断监管分类 → 判断OTC Monograph适用性 → 判断具体监管路径。
八、OTC Monograph适用性需要审核哪些内容?
在实际项目中,我们通常建议企业至少从以下几个方面进行判断。
1. Active Ingredient
首先确认产品中的活性成分。
包括:
- 成分名称
- Active Ingredient
- 使用浓度
- 每单位含量
- 活性成分组合
需要判断该Active Ingredient是否属于适用OTC Monograph所覆盖的成分及条件。
2. Dosage Form
还需要判断产品的剂型。
例如:
- Tablet
- Capsule
- Cream
- Gel
- Ointment
- Liquid
- Spray
- Solution
不同剂型可能对应不同的监管要求。
3. Route of Administration
还需要确认给药途径,例如:
- Oral
- Topical
- Nasal
- Ophthalmic
等。
4. Intended Use
企业希望产品用于什么目的,也是判断OTC路径的重要因素。
例如:
- Pain Relief
- Antacid
- Antifungal
- Skin Protectant
- Sunscreen
等。
5. Claims
产品宣传Claims非常重要。
企业在中国市场使用的宣传内容,并不一定可以直接用于美国市场。
例如:
“治疗某种疾病”
与:
“帮助缓解某种症状”
可能涉及完全不同的监管判断。
因此,在OTC项目中,不能只看产品名称,还需要看:
产品实际用途 + 标签Claims + 宣传内容。
九、OTC Drug Facts Label是什么?
OTC药品在美国市场销售时,标签是非常重要的合规组成部分。
OTC药品通常需要按照适用要求设置:
Drug Facts
Drug Facts中的内容通常包括:
Active Ingredient
活性成分。
Purpose
药品用途类别。
Uses
药品用途。
Warnings
警示信息。
Directions
使用方法。
Other Information
其他必要信息。
Inactive Ingredients
非活性成分。
此外,还需要结合:
- 产品名称
- 剂型
- 包装规格
- 生产企业信息
- 其他适用标签要求
进行整体审核。
因此:
OTC Monograph合规不仅是审核成分,还需要同步考虑Drug Facts Label。
十、OTC Monograph和Drug Facts Label是什么关系?
两者不能混为一谈。
可以理解为:
OTC Monograph → 确定药品需要满足哪些监管条件
Drug Facts Label → 将适用的药品信息和要求正确体现在产品标签上
例如,OTC Monograph可能对某一Active Ingredient规定:
- 使用目的
- 使用条件
- 剂量
- 警示
- 标签内容
企业在制作Drug Facts Label时,就需要根据适用要求进行对应设计。
因此:
OTC Monograph审核
和
Drug Facts Label审核
通常应该结合进行。
十一、OTC药品注册需要准备哪些资料?
不同产品的资料要求会有所不同。
在项目初期,通常建议企业准备:
产品基本信息
- 产品名称
- 产品类型
- 产品用途
- 剂型
- 包装规格
成分信息
- Active Ingredient
- Active Ingredient含量
- Inactive Ingredients
- 配方信息
生产企业信息
- 企业名称
- 生产地址
- 联系方式
- FDA相关注册信息(如已有)
标签资料
- 产品标签
- Drug Facts
- 外包装
- 使用说明
- 宣传Claims
产品技术资料
根据产品具体情况,可能还需要:
- 产品规格
- 检测标准
- 检测报告
- 稳定性资料
- 生产工艺资料
- 其他支持性文件
实际需要提交和保存哪些资料,需要结合具体产品及适用监管路径判断。
十二、FDA OTC药品注册流程
对于中国企业而言,可以将OTC药品合规流程简单理解为:
第一步:产品信息收集
↓
第二步:确认产品监管属性
↓
第三步:OTC Monograph适用性判断
↓
第四步:Active Ingredient审核
↓
第五步:剂型、浓度、给药途径审核
↓
第六步:Drug Facts Label审核
↓
第七步:FDA药品生产企业注册
↓
第八步:Drug Listing
↓
第九步:NDC相关工作
↓
第十步:后续维护和更新
需要注意:
不同产品的实际流程并不完全相同。
如果产品无法按照OTC Monograph路径进行,还需要进一步判断是否涉及NDA、ANDA等其他药品申请路径。
十三、OTC药品注册需要多长时间?
OTC项目的周期不能简单按照一个固定天数计算。
因为项目周期通常受到以下因素影响:
- 产品分类是否明确
- OTC Monograph是否适用
- Active Ingredient是否符合要求
- 产品资料是否完整
- 标签是否需要修改
- 企业是否已经完成FDA相关注册
- NDC相关信息是否准备完整
- 是否存在其他FDA合规问题
如果企业资料完整,并且产品能够直接按照适用OTC Monograph路径推进,整体项目通常会更加顺畅。
如果产品存在:
- 成分问题
- Claims问题
- 标签问题
- 剂型问题
- 浓度问题
则可能需要先进行合规整改。
因此,我们更建议企业在项目开始前进行:
OTC产品合规评估
而不是直接开始注册。
十四、OTC Monograph注册费用是多少?
OTC项目费用并不是一个统一固定价格。
不同产品的工作内容可能差异很大。
例如:
基础OTC合规项目
可能主要涉及:
- OTC Monograph适用性判断
- FDA企业注册
- Drug Listing
- NDC相关工作
OTC综合合规项目
还可能增加:
- Drug Facts Label审核
- 产品标签修改建议
- Active Ingredient审核
- 产品Claims审核
- 技术资料审核
- 后续FDA信息更新
因此:
OTC药品的服务费用,需要根据具体产品进行评估。
企业提供产品名称、Active Ingredient、浓度、剂型、用途、包装及标签后,可以先进行项目判断,再确定具体服务范围和报价。
十五、OTC药品有NDC就可以直接销售美国吗?
不可以简单这样理解。
这是企业非常容易产生的误区。
NDC主要用于药品识别。
而药品进入美国市场还需要满足其他适用的FDA监管要求。
例如:
企业注册
Drug Listing
产品符合适用的监管路径
OTC Monograph或其他适用药品要求
标签合规
其他适用的生产、进口及市场要求
因此:
NDC ≠ FDA批准
NDC ≠ OTC Monograph合规
NDC ≠ 可以直接销售美国
企业应该把NDC看作整个FDA药品合规体系中的一个组成部分,而不是整个美国上市许可。
十六、中国OEM/ODM企业做OTC药品需要注意什么?
这是实际项目中非常常见的情况。
很多中国企业并不是自己拥有美国品牌,而是:
中国工厂生产
↓
美国客户拥有品牌
↓
产品以美国客户品牌销售
这种情况下,需要特别判断:
- 谁是制造企业
- 谁是Labeler
- 谁负责Drug Listing
- 谁的Labeler Code用于NDC
- 谁负责美国市场的药品合规
- 美国标签显示谁的信息
因此,OEM/ODM项目不能简单套用普通药品注册流程。
建议在项目开始前明确:
Manufacturer
Brand Owner
Labeler
U.S. Agent
之间的关系。
十七、OTC Monograph、NDC、Drug Listing、FDA注册有什么区别?
可以通过下面这个表快速理解:
| 项目 | 核心作用 |
|---|---|
| OTC Monograph | 判断特定OTC药品需要满足的标准化监管条件 |
| FDA Establishment Registration | 完成药品生产企业/设施相关FDA注册 |
| Drug Listing | 向FDA列明具体药品 |
| NDC | 为药品建立美国药品识别编码 |
| Drug Facts Label | 满足OTC药品标签要求 |
| NDA | 新药申请路径 |
| ANDA | 仿制药申请路径 |
| eCTD | 药品技术资料电子提交格式 |
所以:
OTC药品合规不是一个单独的“证书”,而是一套由产品、企业、标签、列名、编码及监管路径共同构成的合规体系。
十八、全规通提供哪些FDA OTC Monograph服务?
全规通(ALL REG)定位于美国FDA产品合规专业服务平台,针对中国药品企业进入美国OTC市场过程中涉及的不同FDA监管要求,提供从产品合规评估到企业注册、Drug Listing、NDC及标签审核的一站式服务。
根据企业和产品实际情况,可以提供:
OTC Monograph适用性评估
针对企业拟进入美国市场的非处方药,协助判断:
- 产品监管属性
- OTC Monograph适用性
- Active Ingredient
- 浓度
- 剂型
- 给药途径
- Intended Use
- Claims
等。
FDA药品企业注册
协助中国药品生产企业判断适用的FDA药品生产企业注册要求,并完成相关注册工作。
FDA Drug Listing
针对具体OTC药品,协助企业整理:
- 产品信息
- Active Ingredient
- 剂型
- 包装
- 标签信息
- 生产企业信息
并完成适用的Drug Listing相关工作。
FDA NDC注册服务
针对OTC药品提供:
- Labeler Code
- Product Code
- Package Code
- NDC编码规划
- Drug Listing
- NDC相关信息维护
等服务。
OTC Drug Facts Label审核
针对OTC药品标签,协助审核:
- Active Ingredient
- Purpose
- Uses
- Warnings
- Directions
- Other Information
- Inactive Ingredients
- 产品名称
- 剂型
- 包装规格
等内容。
OTC药品综合合规服务
针对需要整体规划美国市场合规路径的企业,可以根据产品情况组合:
OTC Monograph适用性评估
FDA药品企业注册
Drug Listing
NDC
Drug Facts Label审核
后续合规维护
帮助企业减少不同项目之间的信息重复和衔接问题。
十九、办理OTC Monograph之前,企业应该先做什么?
如果您准备将中国生产的非处方药出口美国,建议不要一开始就直接申请NDC。
更合理的顺序是:
第一步:确定产品是什么
准备:
- 产品名称
- Active Ingredient
- 含量/浓度
- 剂型
- 用途
- 给药途径
- 包装规格
第二步:判断是否属于OTC药品
确认产品在美国市场的监管属性。
第三步:判断OTC Monograph是否适用
重点审核:
Active Ingredient + Concentration + Dosage Form + Route + Intended Use + Claims
第四步:审核Drug Facts Label
确认标签内容是否符合美国OTC药品标签要求。
第五步:确定FDA注册及列名方案
再根据产品和企业情况安排:
Establishment Registration
Drug Listing
NDC
等工作。
第六步:确认后续销售和进口合规要求
最终确认企业的美国市场销售、进口及其他适用FDA要求。
因此,对于OTC药品企业而言:
先判断监管路径,再办理注册和编码,通常比直接申请NDC更加合理。
二十、总结:OTC药品进入美国到底应该怎么做?
对于中国药品企业来说,FDA OTC药品合规可以简单概括为:
产品判断
↓
OTC Monograph适用性评估
↓
Active Ingredient / 剂型 / 浓度 / 用途审核
↓
Drug Facts Label审核
↓
FDA药品企业注册
↓
Drug Listing
↓
NDC
↓
后续维护
需要特别注意:
OTC Monograph不是FDA批准证书。
NDC不是FDA批准证书。
Drug Listing也不等于FDA批准。
真正重要的是判断产品适用什么监管路径,并确保企业、产品、标签及上市后的相关信息满足美国FDA适用要求。
如果您准备将OTC药品、非处方药、外用药、止痛药、感冒药、皮肤用药等产品出口美国,建议在正式办理前先进行产品合规评估。
您可以向全规通提交:
产品名称 + Active Ingredient + 浓度 + 剂型 + 用途 + 产品标签 + 生产企业信息
我们将根据产品情况协助判断:
是否属于OTC药品 → 是否适用OTC Monograph → 是否需要NDC → 是否需要FDA药品注册/Drug Listing → 标签是否需要调整。
全规通(ALL REG)
一站合规,全球通达
发表回复